第 17 章 · 分子的空间结构与性质
| 项目 | 内容 |
|---|---|
| 课标主题 | 选择性必修 2 · 主题 2 微粒间的相互作用与物质的性质(2.1 “知道范德华力和氢键是两种常见的分子间作用力,了解分子内氢键和分子间氢键在自然界中的广泛存在及重要作用”;2.3 分子的空间结构:“结合实例了解共价分子具有特定的空间结构,并可运用相关理论和模型进行解释和预测”“知道分子极性与分子中键的极性、分子的空间结构密切相关。结合实例初步认识分子的手性对其性质的影响”;学业要求“能说明分子间作用力(含氢键)对物质熔、沸点等性质的影响”) |
| 人教版(2019) | 选择性必修 2《物质结构与性质》第二章“分子结构与性质”第二节“分子的空间结构”、第三节“分子结构与物质的性质” |
| 考试地位 | 选择题常考一道,判断空间结构、杂化方式、键角大小、分子极性、氢键对性质的影响;非选择题里的结构设问几乎每卷都有:“中心原子的杂化方式为___”“该离子的空间结构为___”“解释 A 的沸点高于 B 的原因”,答题要落到价层电子对数、氢键或范德华力上 |
| 前置知识 | 第 14 章原子轨道(s、p 轨道的形状和取向)、价电子;第 15 章电负性;第 16 章 σ 键与 π 键、键的极性、电子式 |
第 16 章讲了原子之间靠什么键连起来,这一章讲连起来以后分子长什么形状,以及形状怎样决定性质。主线只有一条:**先数中心原子周围有几对电子,定出空间结构;空间结构决定分子有没有极性;极性和能不能形成氢键决定分子之间吸引得多紧,进而决定熔沸点和溶解性。**丢分多在三处:把 VSEPR 模型当成分子的空间结构(说 是四面体形);离子算孤电子对时忘了加减电荷;解释沸点时答“氢键强”却没说是哪两个分子之间的什么氢键。晶体的类型和晶胞计算在第 18 章。
17.1 知识点一览
Section titled “17.1 知识点一览”| 知识点 | 一句话 | 考试中 |
|---|---|---|
| 17.2 价层电子对互斥模型 | 价层电子对数 = σ 键电子对数 + 孤电子对数;电子对尽量远离,去掉孤电子对就是分子的空间结构 | 必考,判断空间结构和键角的起点 |
| 17.3 杂化轨道理论 | 中心原子的 s、p 轨道混合成同样数目的杂化轨道;杂化轨道数 = 价层电子对数,2、3、4 对应 sp、、 | 必考,“杂化方式为___“每卷都有 |
| 17.4 分子的极性 | 正、负电荷中心不重合的是极性分子;看键的极性和空间结构是否对称 | 常考,选择题一个选项 |
| 17.5 范德华力 | 分子之间普遍存在的弱作用;组成结构相似时相对分子质量越大越强,熔沸点越高 | 常考,比较熔沸点 |
| 17.6 氢键 | N、O、F 上的 H 和另一个 N、O、F 的孤电子对之间的作用;分子间氢键使熔沸点反常升高 | 必考,解释熔沸点和溶解性 |
| 17.7 溶解性 | 相似相溶;与水形成氢键或反应的溶解度大 | 常考,解释题和萃取剂的选择 |
| 17.8 分子的手性 | 连有 4 个不同原子或原子团的碳是手性碳原子,含一个手性碳的分子有一对对映异构体 | 常考,数手性碳 |
| 17.9 含氧酸的酸性 | 非羟基氧越多、取代基吸电子越强,O—H 越易电离,酸性越强 | 偶考,多与结构推断一起出 |
17.2 价层电子对互斥模型
Section titled “17.2 价层电子对互斥模型”宏观:分子有确定的形状,可以用红外光谱、X 射线衍射等方法测出来: 是直线形, 是 V 形, 是三角锥形, 是正四面体形。形状不同,性质不同: 没有极性, 有极性。
微观:价层电子对互斥模型(VSEPR 模型)认为,中心原子周围的价层电子对(成键的 σ 键电子对和不成键的孤电子对)都带负电,互相排斥,在空间里尽量彼此远离,使排斥最小。几对电子就摆成几个“最远”的方向:
- 2 对:直线形(夹角 180°);
- 3 对:平面三角形(夹角 120°);
- 4 对:四面体形(夹角 109°28′)。
π 键不单独占方向:双键、三键里只有一个 σ 键,和它的 π 键在同一个方向上,所以双键、三键都只算 1 对。
电子对的这种排布叫 VSEPR 模型。孤电子对看不见(测结构时只能测到原子的位置),所以分子的空间结构 = VSEPR 模型去掉孤电子对后,原子构成的形状。
符号:
σ 键电子对数 = 与中心原子结合的原子数 。孤电子对数:
- :中心原子的价电子数(主族元素等于最外层电子数)。阳离子要减去离子的电荷数,阴离子要加上电荷数的绝对值。
- :与中心原子结合的原子数。
- :与中心原子结合的原子最多能接受的电子数。H 为 1;其他原子为“8 − 该原子的价电子数”,即 O、S 为 2,F、Cl 为 1,N 为 3。结合的原子不同时,把 换成各原子的 之和。
例: 的 ,,,孤电子对数 ,价层电子对数 ,VSEPR 模型是平面三角形,去掉 1 对孤电子对,分子是 V 形。
总表(价层电子对数 → VSEPR 模型 → 去掉孤电子对后的空间结构):
| 价层电子对数 | VSEPR 模型 | 孤电子对数 | 分子(离子)的空间结构 | 键角 | 例子 |
|---|---|---|---|---|---|
| 2 | 直线形 | 0 | 直线形 | 180° | 、、、 |
| 3 | 平面三角形 | 0 | 平面三角形 | 120° | 、、、 |
| 3 | 平面三角形 | 1 | V 形 | 小于 120° | 、、 |
| 4 | 四面体形 | 0 | 正四面体形 | 109°28′ | 、、、 |
| 4 | 四面体形 | 1 | 三角锥形 | 小于 109°28′( 为 107°) | 、、、、 |
| 4 | 四面体形 | 2 | V 形 | 更小( 为 105°) | 、、 |
价层电子对数为 5(三角双锥形,如 )和 6(正八面体形,如 )的情况只作了解。
- 题目问某分子的“VSEPR 模型”“空间结构”“空间构型” → 找中心原子,算 σ 键电子对数和孤电子对数 → 查总表,VSEPR 模型看电子对总数,空间结构再去掉孤电子对。
- 题目问离子(、、、、)的空间结构 → 同样用公式,但 要按电荷加减 → 阳离子减、阴离子加。
- 题目比较键角(、、; 与 ; 与 )→ 先比 VSEPR 模型(电子对数),模型相同再比孤电子对数,都相同再比中心原子的电负性 → 用“孤电子对排斥更强”和常用推论里的键角规律。
- 题目给一个陌生分子(如 、、)的组成或结构信息,问形状或键角 → 按信息定中心原子和成键方式,用公式算 → 有双键时注意双键电子云“占地方”更大。
- 中心原子一般是化学式里只有一个、电负性较小的原子;H 永远不作中心原子。例外: 的结构是 H—O—Cl,中心原子是 O 不是 Cl(O 的孤电子对数 ,V 形)。化学式的书写顺序不代表连接顺序。
- “VSEPR 模型”包括孤电子对,“空间结构”不包括。 的 VSEPR 模型是四面体形,空间结构是 V 形;两个问法的答案不同。
- 双键、三键只算 1 对 σ 键电子对。 的价层电子对数是 2,不是 4。
- 正四面体形要求 4 个相同的原子:、 是四面体形,但不是正四面体形,键角也不都是 109°28′。
- 公式只适用于主族元素作中心原子。过渡金属的配合物(如 是平面正方形)不能用 VSEPR 模型判断,见第 18 章配合物。
- VSEPR 模型只给出定性的键角顺序,具体数值(107°、105°)是实验测得的,要记住,不能“算”出来。
为什么是这几种形状:把中心原子看成一个球心,电子对是球面上互相排斥的点。2 个点最远是在直径两端;3 个点最远是正三角形的三个顶点;4 个点最远是正四面体的四个顶点(关键一步:正四面体的中心到两个顶点的连线夹角满足 ,,即 109°28′;比“平面正方形 + 90°“更分散,所以 4 对电子不会摆成平面)。正四面体的空间关系见《高中数学知识点梳理》第 18、19 章。
为什么孤电子对让键角变小:成键电子对被两个原子核吸引,电子云被拉长在两核之间;孤电子对只受中心原子一个核吸引,电子云更“胖”、更靠近中心原子,占的空间更大。排斥作用的大小顺序是
所以 (0 对孤电子对)109°28′ > (1 对)107° > (2 对)105°。
严格解释要用什么:VSEPR 模型是一个经验模型(1957 年由吉莱斯皮和尼霍姆系统提出),它不讲电子为什么这样排,只用“排斥最小”预测结果,对主族元素的分子绝大多数预测正确。严格的解释要解分子的薛定谔方程,比较不同几何构型的总能量,取能量最低的那个,属于大学的结构化学和量子化学。
例 1 (场景:判断分子的空间结构)完成下表:、、、、、 的中心原子孤电子对数、价层电子对数、VSEPR 模型和空间结构。
解:
判断依据:孤电子对数 ,价层电子对数 = + 孤电子对数(本节说明的公式)。
| 分子 | 孤电子对数 | 价层电子对数 | VSEPR 模型 | 空间结构 | |||
|---|---|---|---|---|---|---|---|
| 4 | 2 | 2 | 2 | 直线形 | 直线形 | ||
| 3 | 3 | 1 | 3 | 平面三角形 | 平面三角形 | ||
| 4 | 4 | 1 | 4 | 正四面体形 | 正四面体形 | ||
| 6 | 2 | 2 | 3 | 平面三角形 | V 形 | ||
| 5 | 3 | 1 | 4 | 四面体形 | 三角锥形 | ||
| 6 | 2 | 1 | 4 | 四面体形 | V 形 |
六种分子的形状见本节说明的两张图:前三种没有孤电子对,模型和结构一致;后三种去掉灰色的孤电子对才是分子的形状。
容易卡在: 和 都是 V 形,但 VSEPR 模型不同(平面三角形、四面体形),键角也不同(约 119°、105°)。
另一种解法:用常用推论里的“价层电子对数 = (中心原子价电子数 + 配位原子提供的电子数)”: 中 O 作配位原子提供 0 个电子,; 中 H 提供 1 个,。一步得到总对数,再减去配位原子数就是孤电子对数。课本公式能同时看清 σ 键和孤电子对,适合学的时候用;简便式少一步,适合考场上快速判断。
例 2 (场景:离子的空间结构)判断 、、、 的空间结构。
解:
判断依据:离子的 要按电荷加减:阳离子减去电荷数,阴离子加上电荷数。
- :,,,孤电子对数 ,价层电子对数 4,VSEPR 模型四面体形,空间结构三角锥形。
- :,,,孤电子对数 0,价层电子对数 4,正四面体形。
- :,,,孤电子对数 ,价层电子对数 3,平面三角形。
- :,,,孤电子对数 ,价层电子对数 4,三角锥形。
容易卡在: 忘了加 2,算成 。孤电子对数算出负数,一定是电荷没加。
另一种解法:等电子体(见常用推论)。 与 都是 4 个原子、8 个价电子,结构相同,三角锥形; 与 等电子,正四面体形; 与 、 等电子(4 个原子、24 个价电子),平面三角形。熟悉的分子能找到等电子的“模板”时,等电子法一眼看出;找不到模板时,老老实实用公式。
例 3 (场景:比较键角)(1)比较 、、 的键角大小,并说明原因。(2) 的键角是 107°, 的键角是 93.6°,为什么 的小?
解:
判断依据:先比电子对数,再比孤电子对数,最后比中心原子电负性(本节原理解释和常用推论)。
(1)三者中心原子的价层电子对数都是 4,VSEPR 模型都是四面体形;孤电子对数依次为 0、1、2。孤电子对对成键电子对的排斥大于成键电子对之间的排斥,孤电子对越多,成键电子对被挤得越近,所以键角 (109°28′)> (107°)> (105°)。三种分子的形状见本节说明第二张图和第一张图里的 。
(2)N 和 P 同主族,两种分子的电子对数、孤电子对数都相同。N 的电负性比 P 大、原子半径比 P 小,N—H 键的成键电子对更偏向 N、离中心原子更近,成键电子对之间距离近、排斥大,键角被撑大;P—H 键的成键电子对离 P 较远,排斥小,键角小。
答题句式:“ 和 的中心原子都有 1 对孤电子对,N 的电负性大于 P,成键电子对更靠近中心原子,成键电子对之间的排斥更大,所以 的键角大于 。”
容易卡在:(2)只写“N 电负性大”,没有说到“成键电子对离中心原子近、排斥大”这一步,因果链断了要扣分。
例 4 (场景:陌生分子)光气()是合成聚碳酸酯的原料,剧毒。题目给出:光气分子中 C 原子分别与 1 个 O、2 个 Cl 相连,C 与 O 之间是双键。(1)判断光气分子的空间结构和 C 原子的杂化方式;(2)实验测得 Cl—C—Cl 键角约为 112°,比 120° 小,解释原因。
解:
判断依据:先用题给信息定连接方式,再用价层电子对数判断形状(17.2)和杂化(17.3)。
(1)“C 是中心原子,连 1 个 O、2 个 Cl,C=O 是双键”——这一步用的是题给信息。孤电子对数 (O 的 ,Cl 的 ),价层电子对数 ,VSEPR 模型和空间结构都是平面三角形,C 原子 杂化——这一步用的是课本知识(本节公式和 17.3 的“杂化轨道数 = 价层电子对数”)。
(2)三个方向上的电子对不一样:C=O 双键有 2 对电子(1 个 σ 键、1 个 π 键),电子云密度比 C—Cl 单键大,对另外两个键的排斥更强,把两个 C—Cl 键挤近,所以 Cl—C—Cl 小于 120°,Cl—C=O 大于 120°(约 124°)。
检验:三个角之和 ,符合平面三角形。
- 价层电子对数的简便式(教材没有,考试常用):价层电子对数 (中心原子价电子数 + 配位原子提供的电子数 − 阳离子电荷数 + 阴离子电荷数),其中 H 和卤素作配位原子各提供 1 个电子,O、S 作配位原子提供 0 个。推导:,H 和卤素 ,;O、S ,。只在中心原子为主族元素、配位原子是 H、卤素、O、S 时直接用。
- 键角比较三步:① 价层电子对数不同,模型不同,按 180° > 120° > 109°28′ 比( 120° > 约 107°);② 电子对数相同,孤电子对越多键角越小;③ 电子对数和孤电子对数都相同,中心原子电负性越大键角越大( 107° > 93.6°, 105° > 92°);中心原子相同时,配位原子电负性越大键角越小( 102° < 107°)。②③ 都来自“成键电子对离中心原子越近,互相排斥越强”。
- 等电子体(人教版(2019)选择性必修 2 已不讲等电子原理,旧版选修 3 有;教材没有,考试常用):原子总数相同、价电子总数相同的分子或离子,空间结构相同。常用组:、、、(3 原子、16 个价电子,直线形);、、(4 原子、24 个,平面三角形);、(5 原子、8 个,正四面体形);、、(5 原子、32 个,正四面体形);、(4 原子、8 个,三角锥形)。成立的原因:原子数和价电子数相同、原子的连接方式相同(同一个中心原子位置)时,中心原子的价层电子对数和孤电子对数就相同。成立条件:只用于主族元素;必须找到结构已知的“模板”,且连接方式一致( 是 N—N—O,中心是 N)。 和 虽然都是正四面体形,价电子数不同,不是等电子体。拿不准时直接用本节公式算。
- 错在哪:说” 的空间结构是四面体形”。 为什么错:理解性错误。四面体形是 VSEPR 模型,包括 2 对孤电子对;空间结构只看原子的位置。 正确做法:问“VSEPR 模型”答四面体形,问“空间结构”答 V 形;两个问法先看清。
- 错在哪:算 的孤电子对数得 。 为什么错:规范性错误。阴离子的 要加上电荷数,。 正确做法:先写出 并检查电荷,,正四面体形。
- 错在哪:把 的两个双键算成 4 对电子,得出 VSEPR 模型是四面体形。 为什么错:理解性错误。π 键和 σ 键在同一方向上,不单独占空间方向。 正确做法:σ 键电子对数 = 与中心原子相连的原子数, 是 2。
- 错在哪:判断 时以 Cl 为中心原子。 为什么错:记忆性错误。次氯酸的结构是 H—O—Cl,O 在中间。 正确做法:含氧酸的 H 连在 O 上(羟基),先写出结构再找中心原子。
把几只同样大的气球的口扎在一起:2 只自然排成一条直线,3 只摊成平面三角形,4 只撑成四面体,这就是电子对“尽量远离”。孤电子对是一只看不见、但更胖的气球:它占着位置把别的气球挤近(键角变小),可是拍照时拍不到它,所以 4 只气球里有 1 只看不见,看到的就是三角锥形,有 2 只看不见就是 V 形。
- 前置:第 14 章价电子数;第 16 章 σ 键和 π 键、电子式(孤电子对在电子式里就是没有共用的那几对点)。
- 后续:17.3 杂化轨道,杂化轨道数 = 价层电子对数。
- 后续:17.4 分子的极性,空间结构是否对称决定极性。
- 后续:第 18 章配合物,过渡金属配离子的结构不用 VSEPR 模型判断。
- 后续:第 30 章碳原子的成键特点,饱和碳原子的四面体结构。
- 关联:《高中数学知识点梳理》第 18、19 章,正四面体的空间关系和 109°28′ 的几何来源。
17.3 杂化轨道理论
Section titled “17.3 杂化轨道理论”宏观: 的 4 个 C—H 键完全一样(键长、键能都相同),两两夹角都是 109°28′。
微观:这和碳原子的电子排布对不上:基态碳原子是 ,只有 2 个未成对电子,而且 3 个 2p 轨道互相垂直(90°)。如果直接用原子轨道成键,只能形成 2 个键,夹角 90°。1931 年鲍林提出杂化轨道理论来解释:
- 形成分子时,中心原子的 1 个 2s 电子先激发到空的 2p 轨道上,得到 4 个未成对电子()。
- 能量相近的 1 个 2s 轨道和 3 个 2p 轨道“混合”,重新组合成 4 个能量相同、形状相同的新轨道,叫 杂化轨道。它们在空间尽量远离,指向正四面体的 4 个顶点。
- 每个杂化轨道和 1 个 H 原子的 1s 轨道“头碰头”重叠,形成 4 个相同的 σ 键。
杂化前后轨道总数不变;杂化轨道只用来形成 σ 键或容纳孤电子对;没有参与杂化的 p 轨道用来形成 π 键。
符号:三种常见杂化类型:
| 杂化类型 | 参与杂化的原子轨道 | 杂化轨道数 | 夹角 | 空间取向 | 例子(中心原子) |
|---|---|---|---|---|---|
| sp | 1 个 s + 1 个 p | 2 | 180° | 直线形 | 、、、 |
| 1 个 s + 2 个 p | 3 | 120° | 平面三角形 | 、、、、、苯 | |
| 1 个 s + 3 个 p | 4 | 109°28′ | 正四面体形 | 、、、、 |
判断方法:杂化轨道数 = 中心原子的价层电子对数 = σ 键数 + 孤电子对数。2、3、4 分别对应 sp、、。
- 题目问无机分子或离子中心原子的杂化方式 → 用 17.2 的公式算价层电子对数 → 2、3、4 对应 sp、、。
- 题目给有机物的结构简式,问某个 C(或 N、O)原子的杂化方式、分子中有几个原子共面共线、σ 键和 π 键各有几个 → 看这个原子的成键情况:碳原子 4 个单键为 ,有 1 个双键为 ,有三键或 2 个双键为 sp;N、O 原子要把孤电子对算进去。
- 题目要求解释” 中 4 个 C—H 键为什么相同”“为什么 和 都是 杂化,键角却不同” → 用杂化轨道说明键的等同性,用孤电子对的排斥说明键角差别 → 两个理论配合着答。
- 杂化只发生在形成分子的过程中,孤立的原子不杂化;H 原子只有 1s 轨道,不杂化。
- 只有能量相近的轨道才能杂化(同一能层的 ns、np)。
- 杂化轨道只形成 σ 键或容纳孤电子对,不形成 π 键。 的碳是 杂化,3 个杂化轨道形成 3 个 σ 键,剩下 1 个未杂化的 p 轨道“肩并肩”形成 π 键。
- 杂化不等于正四面体形:有孤电子对时,分子的空间结构按 17.2 去掉孤电子对( 三角锥形、 V 形),键角也小于 109°28′。
- 例外: 键角 93.6°、 键角 92°,接近 90°,说明 P、S 几乎是用未杂化的 p 轨道成键,杂化程度很小。高考按价层电子对数答 即可,但遇到“为什么键角接近 90°“的设问要知道这一点。
- 先有实验测出的结构,后有杂化的解释。杂化轨道理论是解释已知结构的模型,判断时先算价层电子对数,不要先猜杂化再推结构。
高中能懂的说明:原子轨道描述的是电子在原子核外出现的概率分布。形成分子时,中心原子周围有了别的原子,原来的 s、p 轨道不再是能量最低的排布,重新组合成指向成键方向的新轨道,能和配位原子的轨道重叠得更多,形成的键更牢(关键一步:激发 1 个 2s 电子要消耗能量,但碳原子因此多形成 2 个 C—H 键,放出的能量远大于激发消耗的能量,总体能量更低,所以 而不是 是稳定分子)。杂化轨道数等于价层电子对数,是因为每个杂化轨道正好容纳一对电子(一对成键电子或一对孤电子对)。
严格解释要用什么:原子轨道是薛定谔方程的解(波函数)。同一原子中能量相近的几个波函数相加减(线性组合),得到的仍是可用的描述,这就是“杂化”的数学含义。例如两个 sp 杂化轨道是
和 在一侧同号叠加、另一侧异号抵消,所以杂化轨道一头大一头小,两个分别指向 和 。这属于大学的结构化学(价键理论)。另有分子轨道理论,从整个分子出发描述电子,能解释杂化理论解释不了的现象(如 的顺磁性;光电子能谱显示 的两对孤电子对能量并不相同),因此杂化轨道是一个好用的近似模型,不是电子“真实地经历了激发再混合”。
例 1 (场景:无机分子、离子中心原子的杂化)判断下列分子或离子中心原子的杂化方式和空间结构:① ② ③ ④ ⑤ ⑥ 。其中中心原子为 杂化的有哪些?
解:
判断依据:杂化轨道数 = 价层电子对数(本节判断方法)。
| 微粒 | σ 键数 | 孤电子对数 | 价层电子对数 | 杂化方式 | 空间结构 |
|---|---|---|---|---|---|
| ① | 3 | 3 | 平面三角形 | ||
| ② | 4 | 4 | 正四面体形 | ||
| ③ | 2 | 3 | V 形 | ||
| ④ | 3 | 3 | 平面三角形 | ||
| ⑤ | 2 | 2 | sp | 直线形 | |
| ⑥ | 2 | 4 | V 形 |
中心原子为 杂化的是 ①③④。对照本节说明的杂化轨道图: 的 3 个 杂化轨道里 1 个装孤电子对,所以只看到 2 个 O,是 V 形。
容易卡在:③ 和 ⑥ 都是 V 形,杂化方式却不同。V 形不能直接对应一种杂化,要回到价层电子对数。
例 2 (场景:有机物中原子的杂化、共面共线)丙烯腈()是合成腈纶的单体。(1)分子中 3 个 C 原子和 N 原子各是什么杂化方式?(2)分子中 σ 键和 π 键各有几个?(3)分子中最多有几个原子在同一平面上?哪几个原子在同一直线上?
解:
判断依据:碳原子有双键为 、有三键为 sp;N 原子数 σ 键和孤电子对;单键都是 σ 键,双键 1 个 σ 键 1 个 π 键,三键 1 个 σ 键 2 个 π 键(第 16 章)。
(1) 中的 C 和 中的 C 各有 1 个双键,都是 ; 中的 C 有三键,是 sp;N 有 1 个 σ 键和 1 对孤电子对,价层电子对数 2,也是 sp。
(2)σ 键:C=C 1 个、C—C 1 个、C≡N 1 个、C—H 3 个,共 6 个;π 键:C=C 1 个、C≡N 2 个,共 3 个。
(3)两个 碳和与它们相连的原子在一个平面上(像乙烯,6 个原子共面);sp 碳的两个键成 180°,C—C≡N 是一条直线,这条直线的起点在乙烯平面上、方向也在平面内,所以 N 也在这个平面上。全部 7 个原子共面;第 2 个 C、第 3 个 C 和 N 3 个原子共线。
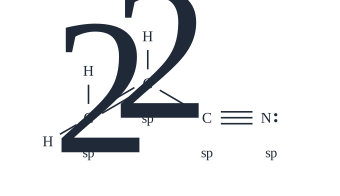
容易卡在:(3)把 C=C—C 也当成直线。 碳的键角是 120°,只有 sp 原子两侧的键才在一条直线上。
例 3 (场景:用杂化轨道解释事实)(1)基态碳原子只有 2 个未成对电子,为什么 中有 4 个相同的 C—H 键?(2) 和 的中心原子都是 杂化,为什么 的键角是 107°,不是 109°28′?
解:
判断依据:杂化轨道理论解释键的数目和等同性;VSEPR 模型的孤电子对排斥解释键角差别。
(1)形成 时,C 原子的 1 个 2s 电子激发到 2p 轨道,1 个 2s 轨道和 3 个 2p 轨道杂化成 4 个能量、形状相同的 杂化轨道,各有 1 个未成对电子,分别与 4 个 H 原子的 1s 轨道重叠形成 4 个相同的 σ 键,指向正四面体的 4 个顶点。
(2)N 原子的 4 个 杂化轨道中,1 个被孤电子对占据,3 个与 H 成键。孤电子对对成键电子对的排斥大于成键电子对之间的排斥,把 3 个 N—H 键挤近,所以键角小于 109°28′。
容易卡在:(2)答成” 不是 杂化”。杂化方式相同,差别在杂化轨道里装的是什么。
- 有机物中碳原子的杂化和共面共线:饱和碳 ,它和相连的 4 个原子构成四面体,最多 3 个原子共面(如甲烷);双键碳 ,它和相连的 3 个原子共面(乙烯 6 个原子共面,苯 12 个原子共面);三键碳 sp,它和相连的 2 个原子共线(乙炔 4 个原子共线)。由三种杂化轨道的夹角直接得出,第 30、31 章判断共面共线时直接用。
- 有机物中 N、O 的杂化:氨基 N(3 个 σ 键 + 1 对孤电子对);羟基、醚键 O(2 个 σ 键 + 2 对孤电子对);羰基 O(1 个 σ 键 + 2 对孤电子对);氰基 N(1 个 σ 键 + 1 对孤电子对)sp。方法同本节判断方法。
- 大 π 键(教材没有,考试常用:人教版(2019)选择性必修 2 不讲,新高考结构题常要求写 ):几个原子在同一平面上、各有一个互相平行的未杂化 p 轨道时,这些 p 轨道连成一个整体,电子在多个原子之间运动,叫大 π 键(离域 π 键),记作 ( 个原子、 个电子)。苯 ;、 ;、 。电子数的数法:每个原子未杂化 p 轨道里的电子数相加,再按离子电荷加减(:C 提供 1 个,3 个 O 各提供 1 个,加 2 个负电荷,共 6 个)。成立条件:成键原子在同一平面上,每个原子有 1 个垂直于该平面、互相平行的 p 轨道(中心原子 或 杂化, 杂化的原子不参与),且电子数 小于 。
- 错在哪:说” 中的 C 有两个双键,所以是 杂化”。 为什么错:理解性错误。杂化轨道数看 σ 键数加孤电子对数,π 键不算。 的 C 有 2 个 σ 键、0 对孤电子对。 正确做法:sp 杂化,直线形;两个 π 键由 C 的 2 个未杂化 p 轨道分别与两个 O 形成。
- 错在哪:说” 的 O 是 杂化,所以 是正四面体形”。 为什么错:理解性错误。 只说明 4 个杂化轨道指向四面体的顶点,其中 2 个装孤电子对。 正确做法:杂化方式定 VSEPR 模型,去掉孤电子对才是空间结构:V 形,105°。
- 错在哪:认为杂化轨道也能形成 π 键。 为什么错:记忆性错误。π 键是 p 轨道“肩并肩”重叠,由未杂化的 p 轨道形成。 正确做法:数 π 键时看有几个未杂化 p 轨道参与成键:sp 杂化剩 2 个 p 轨道, 剩 1 个, 不剩。
杂化像“和面分剂子”:1 份 s 面和 3 份 p 面揉在一起,再平均分成 4 个一模一样的剂子(),每个剂子里 s 占四分之一、p 占四分之三。揉几份面就分几个剂子,数目不变;剂子之间互相“嫌挤”,自动摆到最远的方向上。数杂化方式只要数“中心原子周围有几样东西”:原子和孤电子对各算一样,双键、三键也只算一样。
- 前置:第 14 章 s、p 轨道的形状和取向、核外电子排布;17.2 价层电子对数。
- 前置:第 16 章 σ 键(头碰头)和 π 键(肩并肩)。
- 后续:第 18 章共价晶体,金刚石中碳原子 、石墨中碳原子 。
- 后续:第 30–32 章有机物的结构,共面共线判断;苯的大 π 键。
- 常一起考:17.2 空间结构,结构题常连问“空间结构为___,中心原子的杂化方式为___”。
17.4 分子的极性
Section titled “17.4 分子的极性”宏观:用摩擦过的塑料棒靠近从滴定管流下的细水流,水流会偏向塑料棒;换成四氯化碳的细流,几乎不偏转。水分子是极性分子,四氯化碳分子是非极性分子。
微观:先看键:两个不同的原子形成共价键,共用电子对偏向电负性大的原子,这个原子带部分负电荷(),另一个带部分正电荷(),这是极性键;同种原子之间是非极性键(第 16 章)。再看整个分子:分子中正电荷的中心和负电荷的中心重合的是非极性分子,不重合的是极性分子。
分子有没有极性由两件事决定:键有没有极性、空间结构是否对称。把每个极性键看成一个指向电负性大的原子的箭头,箭头的矢量和为零,分子就没有极性。
符号:判断规则:
| 分子类型 | 判断 | 例子 |
|---|---|---|
| 双原子分子 | 同种原子:非极性;不同原子:极性 | 、 非极性;、 极性 |
| 多原子分子,空间结构对称且周围原子相同 | 非极性 | 、(直线形),、(平面三角形),、(正四面体形) |
| 多原子分子,结构不对称或周围原子不同 | 极性 | 、(V 形),、(三角锥形),、 |
- 题目问某分子是极性分子还是非极性分子 → 先用 17.2 定空间结构 → 看是否对称、周围原子是否相同。
- 题目考“由极性键构成的非极性分子”“含非极性键的极性分子”这类组合 → 分两步:键的极性看成键的两个原子是否相同,分子的极性看空间结构 → 两步的结论分开写。
- 实验或现象题(细流在电场中偏转、溶解性)→ 极性分子在电场中会转向、被吸引 → 用分子极性解释,并和 17.7 相似相溶联系起来。
- 极性键不一定构成极性分子:、、 全是极性键,但结构对称,是非极性分子。
- 非极性键也可以出现在极性分子里: 有 O—O 非极性键,但两个 H 不在同一平面上(像一本半开的书),是极性分子。
- 例外: 是单质,却是极性分子。它是 V 形,中间的 O 和两端的 O 所处环境不同,电子云分布不均匀,O—O 键有微弱的极性,矢量和不为零。单质分子“都是非极性分子”的说法不对。
- “对称”要求周围原子相同: 非极性,、、 都是极性分子。 是四面体形不是平面形,不存在两个 Cl 对角抵消的情况。
- 高中只定性判断“有没有极性”,不比较极性的大小;比较键的极性强弱看两原子的电负性差(第 15、16 章)。
为什么对称的分子没有极性: 的 3 个 B—F 键箭头大小相同,彼此夹角 120°。把分子绕 B 原子转 120°,分子和原来完全重合,所以 3 个箭头的矢量和转 120° 后也必须和原来一样(关键一步:一个向量绕一点转 120° 后不变,只能是零向量)。(转 180°)、(绕任意一条 C—H 键转 120°)同理。 只有绕两个 O—H 键夹角平分线的对称性,两个箭头沿平分线方向的分量相加、垂直方向的分量抵消,合成不为零,指向 O 一侧。
严格解释要用什么:分子极性的大小用偶极矩衡量(正、负电荷中心所带电量乘以两中心的距离,和物理里的电偶极子相同),可以实验测量,非极性分子的偶极矩为零。偶极矩的计算和测定属于大学的物理化学和结构化学。
例 1 (场景:判断分子的极性)、、、 中,哪些是极性分子?
解: 和 。
判断依据:先定空间结构,再看是否对称(本节判断规则)。
- :B 的孤电子对数 ,平面三角形,3 个 Cl 相同,对称,非极性分子。
- :P 的孤电子对数 ,三角锥形,不对称,极性分子。
- :C 的孤电子对数 ,直线形,对称,非极性分子。
- :两个 H 不在同一平面上,正、负电荷中心不重合,极性分子。
容易卡在: 和 化学式很像,B 和 P 的价电子数不同,P 多出 1 对孤电子对,形状就从平面三角形变成三角锥形。
例 2 (场景:键的极性与分子的极性的组合)下列各组分子中,都是由极性键构成的非极性分子的是( )。
A. 和 B. 和 C. 和 D. 和
解:A。
判断依据:键的极性看两原子是否相同,分子的极性看空间结构是否对称,两步分开判断。
A 两者都只有 C—H 或 C—Cl 极性键,都是正四面体形,非极性分子,符合;B 两者都是极性分子;C 含 O—O 非极性键,且是极性分子;D 是非极性键, 是极性分子。
例 3 (场景:实验现象)用两支滴定管分别放出水和四氯化碳的细流,将用毛皮摩擦过的橡胶棒分别靠近两股细流。描述现象并解释原因。
解:
现象:水流明显偏向橡胶棒;四氯化碳的细流几乎不偏转。
原因: 是 V 形,正、负电荷中心不重合,是极性分子,在带电橡胶棒的电场中,分子带异种电荷的一端转向橡胶棒,受到吸引; 是正四面体形,4 个 C—Cl 键的极性互相抵消,是非极性分子,几乎不受吸引。
结论:水分子是极性分子,四氯化碳分子是非极性分子。
答题句式:“水流偏转,说明水分子是极性分子;四氯化碳的细流不偏转,说明四氯化碳分子是非极性分子。”
容易卡在:以为只有带正电的棒才能吸引水流。不论棒带正电还是负电,极性分子都会把异种电荷的一端转向它,都被吸引。
- 型分子的经验规律(教材没有,考试常用):中心原子 A 没有孤电子对(A 的价电子全部参与成键,即 A 的化合价绝对值等于它的价电子数)且周围的 B 相同,是非极性分子,如 、、、、;中心原子有孤电子对,是极性分子,如 、、、。推导:没有孤电子对时,VSEPR 模型就是对称的空间结构,相同的键的极性必然抵消(见本节原理解释);有孤电子对时,去掉孤电子对后的结构不对称。
- 键的极性强弱看电负性差:H—F > H—O > H—N > H—C。键的极性影响化学性质(如羧酸的酸性),见 17.9。
- 错在哪:认为“含有极性键的分子一定是极性分子”。 为什么错:理解性错误。分子的极性还取决于空间结构,对称结构中键的极性会互相抵消。 正确做法:判断分子极性必须先定空间结构;、 是由极性键构成的非极性分子。
- 错在哪:认为 是单质,所以是非极性分子。 为什么错:记忆性错误。 是 V 形,中心 O 与端位 O 不等价,有微弱极性,是常考的例外。 正确做法:记住 是极性分子;它在水中的溶解度比 大,也和这一点一致。
- 错在哪:按平面结构画 ,认为两个 Cl 相对、抵消,是非极性分子。 为什么错:理解性错误。C 是 杂化,四面体结构,任何两个 Cl 的夹角都约 109°,不可能相对。 正确做法: 是极性分子;它没有同分异构体,也正是四面体结构的证据(第 30 章)。
把每个极性键想成一个人在拔河,往电负性大的原子那边拉。 是两个人背对背往两头拉,力气一样大,C 不动; 是三个人互成 120° 拉,也不动; 是两个人都往斜上方的 O 那边拉,合力指向 O,分子一头偏负一头偏正,就有了极性。
- 前置:第 15 章电负性;第 16 章极性键与非极性键;17.2 空间结构。
- 后续:17.5 范德华力,相对分子质量相近时极性分子的范德华力较大。
- 后续:17.7 溶解性,相似相溶的“相似”首先指极性相似。
- 后续:17.9 含氧酸的酸性,键的极性对 O—H 电离的影响。
- 常一起考:17.3 杂化方式(结构题常连问“杂化方式、空间结构、是否为极性分子”)。
17.5 范德华力
Section titled “17.5 范德华力”宏观:降温加压时气体能液化,说明分子之间有吸引力。干冰、碘由分子构成,熔沸点低,加热时容易升华;它们升华时分子没有变,只是分子之间分开了。
微观:分子之间普遍存在的、比化学键弱得多的相互作用叫范德华力。它一般只有每摩尔几到几十千焦,而共价键键能一般是每摩尔几百千焦。范德华力影响物质的物理性质(熔点、沸点、溶解度),不影响分子的化学稳定性(稳定性由分子内的化学键决定)。
人教版(2019)表 2-7 列出: 8.50、 8.75、 21.14、 23.11、 26.00(单位 kJ/mol),比化学键的键能小 1~2 个数量级。
范德华力的大小规律:
- 组成和结构相似的分子,相对分子质量越大,范德华力越大,熔沸点越高(如 ;)。
- 相对分子质量相近时,分子的极性越大,范德华力越大(如 沸点 −191.5 °C 高于 的 −195.8 °C)。
- 同分异构体中,支链越多,分子越接近球形,分子之间的接触面积越小,范德华力越小,沸点越低(正戊烷 > 异戊烷 > 新戊烷)。
符号:范德华力本身没有化学方程式。克服范德华力的变化都是物理变化,只写状态的改变,如碘升华:(s)→ (g)。
- 比较由分子构成的物质的熔沸点 → 先看有没有分子间氢键(17.6),没有氢键时 → 组成结构相似比相对分子质量,相对分子质量相近比极性,同分异构体比支链。
- 题目问某个变化克服了什么作用(熔化、气化、升华、溶解,或者受热分解)→ 物理变化克服分子间作用力,化学变化破坏化学键 → 分清“沸点高低”和“热稳定性”是两回事。
- 简答题要求解释“A 的沸点高于 B” → 先判断都是分子构成的物质,再说哪种作用、哪个因素 → 用答题句式:“A、B 都是由分子构成的物质,结构相似,A 的相对分子质量大,范德华力强,沸点高。”
- 范德华力只存在于分子之间。离子化合物、共价晶体(金刚石、)和金属的熔沸点由离子键、共价键、金属键决定,不能用范德华力比较(第 18 章)。
- 稀有气体是单原子分子,原子之间也只有范德华力,熔沸点随相对原子质量增大而升高(He 最低)。
- “相对分子质量越大沸点越高”有前提:组成和结构相似、且没有氢键。(18)沸点远高于 (34)是氢键造成的例外,见 17.6。
- 范德华力不决定稳定性: 的沸点比 高(范德华力大),但 比 容易分解(H—I 键能小)。
为什么分子越大范德华力越大:范德华力本质是分子之间的静电作用。即使是非极性分子,电子在不停运动,某一瞬间正、负电荷中心也会错开,形成瞬时的极性,进而影响相邻分子,彼此吸引。相对分子质量越大,分子含的电子越多、电子云越大,离核较远的电子受束缚较弱,电子云越容易变形,瞬时极性越大,吸引越强(关键一步:起作用的不是“质量”本身,而是质量大的分子电子多、电子云容易变形;所以只有组成结构相似时,相对分子质量才是可靠的代用指标)。支链多的分子接近球形,相邻分子能靠近的部分少,作用就弱。
严格解释要用什么:大学物理化学把范德华力分为取向力(极性分子固有极性之间)、诱导力(极性分子使相邻分子极化)和色散力(瞬时极性之间),其中色散力对大多数分子是主要部分。色散力的理论由伦敦在 1930 年用量子力学推导,作用能与距离的六次方成反比,所以只有分子靠得很近时才明显。
例 1 (场景:比较熔沸点)(1)比较 、、 的沸点高低;(2) 和 的相对分子质量都是 28,哪个沸点高?说明理由。
解:
判断依据:三者都没有氢键;组成结构相似比相对分子质量,相对分子质量相同比极性(本节规律 1、2)。
(1)三者都是正四面体形的非极性分子,组成和结构相似,相对分子质量 (88)< (154)< (332),范德华力依次增大,沸点 (实测约 −128 °C、77 °C、190 °C,常温下依次是气体、液体、固体)。
(2) 沸点高。两者相对分子质量相同, 是非极性分子, 是极性分子,分子间的范德华力较大。
例 2 (场景:同分异构体的沸点)正戊烷、异戊烷、新戊烷的分子式都是 ,沸点依次为 36.1 °C、27.8 °C、9.5 °C。解释这一顺序。
解:
判断依据:同分异构体相对分子质量相同,支链越多,接触面积越小,范德华力越小(本节规律 3)。
三者都是非极性分子,相对分子质量相同。正戊烷是长链,分子之间可以平行靠拢,接触面积大,范德华力大,沸点最高;新戊烷有 4 个甲基围着一个碳,分子接近球形,接触面积最小,范德华力最小,沸点最低;异戊烷介于两者之间。
容易卡在:以为三者相对分子质量相同,沸点就相同。相对分子质量只在“结构相似”时才是决定因素。
例 3 (场景:分清分子间作用力与化学键)判断正误:(1)、、 的热稳定性依次减弱,是因为它们的范德华力依次增大;(2) 的沸点高于 ,是因为 H—I 键的键能小;(3)干冰升华时,C=O 键没有被破坏。
解:(1)错误;(2)错误;(3)正确。
判断依据:热稳定性是化学性质,由键能决定;沸点是物理性质,由分子间作用力决定。
(1)热稳定性减弱是因为键能 H—Cl(431 kJ/mol)> H—Br(366 kJ/mol)> H—I(298 kJ/mol),与范德华力无关;(2)沸点 是因为相对分子质量增大、范德华力增大,与键能无关;(3)升华是物理变化,只克服分子间作用力, 分子没有变。
容易卡在:把两组相反的顺序(稳定性 最强,沸点 最高)用同一个原因解释。
- 由分子构成的物质比较熔沸点的顺序:① 有无分子间氢键(有的反常偏高);② 组成结构相似比相对分子质量;③ 相对分子质量相近比极性;④ 同分异构体比支链(支链多的低)。依据见本节说明和 17.6。
- 常温下卤素单质的状态:、 气体, 液体, 固体,正是范德华力随相对分子质量增大的直接表现。
- 烷烃同系物:碳原子数越多,沸点越高;碳原子数 1–4 的常温下是气体(新戊烷沸点 9.5 °C,常温也是气体)。
- 错在哪:说“冰融化时破坏了 O—H 键”。 为什么错:理解性错误。融化是物理变化,水分子本身没变,破坏的是分子之间的作用(范德华力和氢键)。 正确做法:物理变化(熔化、气化、升华、溶于不反应的溶剂)只克服分子间作用力;化学变化才断键。
- 错在哪:用相对分子质量比较 和 的沸点,得出 高。 为什么错:记忆性错误。 分子间有氢键,规律 1 的前提不成立。 正确做法:先查有没有 N、O、F 上的 H,有则先考虑氢键。
- 错在哪:比较 和 的熔点时说” 相对分子质量大,范德华力大”。 为什么错:理解性错误。 是共价晶体,没有分子,熔化要破坏 Si—O 共价键。 正确做法:先判断晶体类型(第 18 章),只有分子晶体才比较分子间作用力。
范德华力像衣服上的魔术贴:每一小块的粘力都很弱,但接触面越大粘得越牢。大分子“魔术贴面积”大,粘得牢,要更高的温度才能把它们扯开(沸点高);支链多的分子缩成一个球,只有一小块能贴上,容易扯开。
- 前置:17.4 分子的极性。
- 后续:17.6 氢键,比范德华力强的另一种分子间作用力。
- 后续:第 18 章分子晶体,熔沸点由分子间作用力决定;共价晶体、离子晶体则不是。
- 后续:第 31 章烷烃,同系物和同分异构体的沸点变化。
- 常一起考:17.6 氢键(比较氢化物沸点时两者同时用)。
17.6 氢键
Section titled “17.6 氢键”宏观:水的沸点 100 °C,比同族的 (−60.3 °C)高得多;冰浮在水面上(冰的密度约 ,比水小);水在 4 °C 时密度最大;乙醇和水以任意比例互溶;DNA 的两条链靠碱基之间的作用配对。这些都和氢键有关。
微观:当 H 原子和电负性很大、半径很小的原子 X(N、O、F)以共价键结合时,共用电子对强烈偏向 X,H 几乎成了一个裸露的质子。它能和另一个电负性大、带孤电子对的原子 Y(N、O、F)相互吸引,这种作用叫氢键,写作 X—H…Y(“—“是共价键,”…“是氢键)。
氢键的强弱介于范德华力和化学键之间,人教版(2019)资料卡片表 2-9 列出:F—H…F 28.1 kJ/mol、O—H…O 18.8 kJ/mol、N—H…N 5.4 kJ/mol。人教版把氢键归为分子间作用力,它不是化学键。氢键有两个特点:
- 方向性:X—H…Y 三个原子尽量在一条直线上,这样 X 和 Y 离得最远、排斥最小。
- 饱和性:一个 H 只能形成一个氢键,因为 H 很小,周围只容得下一个 Y。
氢键有两种:不同分子之间的分子间氢键(水、HF、乙醇),同一分子内部的分子内氢键(邻羟基苯甲醛)。分子间氢键使熔沸点升高;分子内氢键使分子之间的氢键减少,熔沸点比同类的分子间氢键物质低。
符号:氢键用三个点表示,如 O—H…O、N—H…O。下图是第 14–17 族氢化物的沸点:第 14 族随相对分子质量增大单调升高;第 15、16、17 族的第二周期氢化物 、、 反常偏高。
- 题目问某体系里存在哪几种氢键,或某物质分子间能否形成氢键 → 找连在 N、O、F 上的 H(给体)和带孤电子对的 N、O、F(受体)→ 两两配对写出 X—H…Y。
- 比较熔沸点时出现 、、、醇、羧酸、胺,或“沸点反常”的数据 → 有分子间氢键的反常偏高 → 答题落到“分子间形成氢键”上。
- 两种同分异构体一个是邻位、一个是对位(羟基苯甲醛、硝基苯酚)→ 邻位能形成分子内氢键 → 邻位的熔沸点低于对位。
- 解释冰的密度比水小、水在 4 °C 密度最大 → 冰中每个水分子以氢键连 4 个水分子,形成空隙大的结构 → 用氢键的方向性说明。
- 只有连在 N、O、F 上的 H 才能形成氢键。例外:Cl 的电负性和 N 接近,但原子半径大,电荷分散, 分子之间不形成明显的氢键;C 的电负性小, 没有氢键,所以第 14 族氢化物的沸点没有反常。
- 沸点 (100 °C)> (19.5 °C)> (−33.3 °C)。单个氢键 F—H…F 最强,但沸点 最高,原因是数目:一个 有 2 个 H 和 2 对孤电子对,平均每个分子形成 2 个氢键; 只有 1 个 H,平均 1 个; 有 3 个 H 但只有 1 对孤电子对,平均也只有 1 个,而且 N—H…N 最弱。
- 第 15 族不全是 最高: 沸点约 −17 °C,高于 。 的氢键弱,“反常”只是比 、 高。第 16、17 族才是第二周期的氢化物最高。
- 氢键影响物理性质,不影响稳定性: 加热到 2000 °C 以上才明显分解,是因为 O—H 键能大,与氢键无关。
- 分子内氢键使熔沸点降低、在水中的溶解度减小,方向和分子间氢键相反。
- 在气态时也有一部分以 形式缔合,所以测得的气态氟化氢相对分子质量大于 20。
为什么偏偏是 N、O、F:形成氢键需要两个条件同时满足:H 要足够“裸露”(与它相连的原子电负性大,把电子拉走),受体要有集中的孤电子对(原子小、电负性大)。H 原子只有 1 个电子,被拉走后原子核几乎直接暴露,体积又极小,能非常靠近另一个原子的孤电子对,静电吸引特别强(关键一步:其他原子失去部分价电子后还有内层电子包着原子核,只有 H 没有内层电子,所以只有 H 能形成这种作用)。N、O、F 是第二周期电负性最大的三种元素,半径小,孤电子对集中,同时满足两个条件。
为什么冰的密度比水小:冰中每个水分子以氢键与 4 个水分子相连,由于氢键的方向性,4 个邻居排在四面体的顶点上,形成空隙很大的骨架,分子排得不紧密。冰融化时部分氢键断开,分子可以挤进空隙,体积变小、密度变大;温度再升高,分子热运动加剧又使体积膨胀,两种效应在 4 °C 时平衡,此时密度最大。冰的晶体结构见第 18 章。
严格解释要用什么:氢键主要是静电作用,但也有一部分共价成分(电子在 H 与 Y 之间有少量共享),所以它比纯静电作用更有方向性。IUPAC 在 2011 年给出了氢键的现代定义。精确描述氢键的能量和结构要用量子化学计算。
例 1 (场景:判断体系中的氢键) 极易溶于水。氨水中存在哪几种氢键?用 X—H…Y 的形式写出。
解:4 种:O—H…N、N—H…O、O—H…O、N—H…N。
判断依据:氢键的给体是连在 N、O 上的 H,受体是带孤电子对的 N、O;给体和受体两两组合。
给体有两种:水分子的 O—H、氨分子的 N—H;受体有两种:O 的孤电子对、N 的孤电子对。两两组合共 4 种。其中 与 之间的两种(O—H…N、N—H…O)是 易溶于水的原因之一。
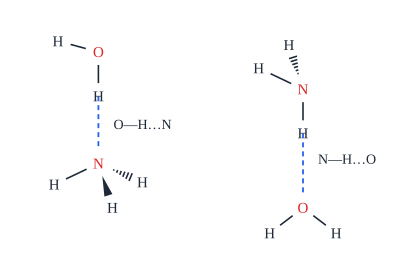
容易卡在:只写出 与 之间的氢键,漏掉水分子之间、氨分子之间原本就有的两种。
例 2 (场景:解释沸点反常)(1)乙醇()和二甲醚()的相对分子质量都是 46,乙醇的沸点 78.3 °C,二甲醚的沸点 −24.8 °C。解释原因。(2)排出 、、、 的沸点顺序。
解:
判断依据:先看有无分子间氢键,没有氢键的再比相对分子质量(本节和 17.5)。
(1)乙醇分子中有连在 O 上的 H(羟基),乙醇分子之间能形成 O—H…O 氢键;二甲醚中 H 都连在 C 上,分子之间不能形成氢键,只有范德华力。所以乙醇的沸点高得多。
答题句式:“乙醇分子之间存在氢键,二甲醚分子之间不存在氢键,所以乙醇的沸点高于二甲醚。”
(2) 分子间有氢键,沸点最高;其余三种没有氢键,组成结构相似,相对分子质量 ,范德华力依次增大。沸点顺序 。对照本节说明中的氢化物沸点图,第 16 族那条红线正是这个形状:第二周期最高,第三周期最低,之后逐渐升高。
容易卡在:(1)把二甲醚的 O 当成能形成氢键的“条件”。二甲醚的 O 有孤电子对,能作受体,可是没有连在 O 上的 H 作给体,二甲醚分子之间仍然没有氢键(它和水之间却可以形成氢键)。
例 3 (场景:邻位与对位的比较)邻羟基苯甲醛的熔点为 −7 °C,对羟基苯甲醛的熔点为 116 °C。解释差异。
解:
判断依据:分子内氢键使分子之间的氢键减少,熔沸点降低(本节说明)。
邻羟基苯甲醛中羟基和醛基处在相邻位置,羟基的 H 和醛基的 O 距离合适,在分子内形成氢键,就不再和别的分子形成氢键,分子之间主要是范德华力;对羟基苯甲醛的羟基和醛基位于苯环两端,不能形成分子内氢键,只能和相邻分子形成分子间氢键,分子之间的作用更强。所以对羟基苯甲醛的熔点高。
本节说明中的第三张图左边是邻位的分子内氢键,右边是对位的分子间氢键。
答题句式:“邻羟基苯甲醛形成分子内氢键,对羟基苯甲醛形成分子间氢键,分子间氢键使熔点升高,所以对羟基苯甲醛的熔点更高。”
例 4 (场景:冰的结构)冰的密度比液态水小。从微观结构解释,并说明为什么湖水结冰时,冰总是在湖面上。
解:
现象 → 原因 → 结论:
冰中每个水分子以 2 个 H 和 2 对孤电子对,与周围 4 个水分子形成氢键;氢键有方向性,这 4 个水分子排在以中心水分子为中心的四面体的顶点上,整个冰是空隙很大的有序骨架(见本节说明的水分子氢键图,冰中每个水分子都是这样)。冰融化时一部分氢键断裂,骨架坍塌,水分子填进空隙,同样质量的水体积变小,密度变大。所以冰的密度小于水,浮在水面上;冰层又隔绝了下面的水和冷空气,水下生物得以过冬。
容易卡在:只说“冰中有氢键、水中没有氢键”。液态水中同样有大量氢键,只是没有冰中那样完整、有序。
- 能形成分子间氢键的物质,熔沸点反常偏高;能和水形成氢键的物质,在水中的溶解度大(低级醇、羧酸、氨、胺)。
- 能形成分子内氢键的物质,熔沸点比对应的对位异构体低,在水中的溶解度也较小(邻硝基苯酚、邻羟基苯甲醛、邻羟基苯甲酸)。
- 氢化物沸点顺序(考试常直接用):第 17 族 ;第 16 族 ;第 15 族 ;第 14 族 。三种第二周期氢化物 。数据见本节说明的氢化物沸点图。
- 测得 、乙酸的气态相对分子质量大于化学式量,是因为分子间氢键使分子缔合(乙酸常以双分子形式存在)。
- 错在哪:说” 很稳定,是因为水分子间有氢键”。 为什么错:理解性错误。稳定性是化学性质,由 O—H 键能决定;氢键只影响熔沸点、密度、溶解度等物理性质。 正确做法:稳定性答键能;熔沸点答分子间作用力和氢键。
- 错在哪:认为 、、 的分子之间也有氢键。 为什么错:记忆性错误。只有连在 N、O、F 上的 H 才能作氢键的给体; 的 H 都连在 C 上。 正确做法:先找“N—H、O—H、F—H”,找不到就没有分子间氢键。
- 错在哪:认为邻羟基苯甲醛有氢键,所以沸点比对羟基苯甲醛高。 为什么错:理解性错误。它是分子内氢键,不在分子之间起作用,反而占用了本可以和别的分子形成氢键的 H。 正确做法:分清分子内和分子间:分子间氢键升高熔沸点,分子内氢键相对降低。
- 错在哪:把氢键写成 O—H—O,或者把氢键当成化学键数进“共价键数”里。 为什么错:规范性错误。氢键用”…“表示,不属于化学键。 正确做法:写作 O—H…O; 判断题数共价键时不数氢键。
把 H 想成一个只有一层薄外衣的小球,外衣被 N、O、F 扒走后,露出带正电的“吸盘”。这个吸盘很小,只能吸住一个邻居的孤电子对(饱和性),而且要正对着吸才牢(方向性)。 有两个吸盘、两对“可以被吸的地方”,前后左右都能连上,所以水分子之间连得最牢;HF 只有一个吸盘,只能连成一条链。
- 前置:第 15 章电负性(N、O、F 电负性最大);17.5 范德华力。
- 后续:17.7 溶解性,与水形成氢键的物质易溶于水。
- 后续:第 18 章冰的晶体结构;分子晶体的熔沸点。
- 后续:第 33、34 章醇、酚、羧酸的沸点和溶解性;第 36 章蛋白质的结构、DNA 双螺旋的碱基配对。
- 常一起考:17.5 范德华力(氢化物沸点的比较题两者同时用)。
17.7 溶解性
Section titled “17.7 溶解性”宏观:碘在水中溶解得很少(20 °C 时每 100 g 水约溶解 0.03 g),在四氯化碳中溶解得多,溶液呈紫红色;油和水分层; 极易溶于水(常温常压下 1 体积水约溶解 700 体积 );乙醇和水以任意比例互溶,戊醇在水中只溶一点。
微观:溶解是溶质分子分散到溶剂分子之间。要拆开溶质分子之间、溶剂分子之间原有的作用,换成溶质与溶剂分子之间的新作用。新作用和旧作用强弱相当,溶解就容易。由此得到相似相溶规律:非极性溶质一般易溶于非极性溶剂,极性溶质一般易溶于极性溶剂。
除了极性相似,还有三个因素使溶解度增大:
- 溶质与溶剂之间形成氢键:、乙醇、乙酸能和水形成氢键,在水中溶解度大。
- 溶质与溶剂发生反应: 与水反应生成 , 与水反应生成 。
- 结构相似:甲醇、乙醇的羟基和水的羟基相似,能互溶;碳链越长,分子中像烷烃的部分越大,和水越“不像”,溶解度越小。
符号:与溶解有关的反应,如
- 题目问某物质在水或有机溶剂中溶解性的大小,或从溶液中提取某物质选什么萃取剂 → 判断溶质、溶剂的极性 → 用相似相溶;萃取剂还要与原溶剂互不相溶。
- 简答题要求解释某物质“极易溶于水”(、低级醇)→ 从三个方面找原因:分子极性、与水形成氢键、与水反应 → 能找到几条写几条。
- 同系物(醇、羧酸)的溶解度随碳原子数变化 → 羟基、羧基亲水,烃基疏水 → 碳链越长溶解度越小。
- 相似相溶是经验规律,不是定律。 是非极性分子,常温下 1 体积水仍能溶解约 1 体积 ,其中一小部分与水反应。
- 离子化合物的溶解度不能用相似相溶判断: 易溶于水,、 难溶于水,取决于离子键强弱和离子与水的作用,见第 28 章沉淀溶解平衡。
- 在 溶液中溶解度大大增加,是因为发生了 ,不是相似相溶。
- 乙醇既能溶于水又能溶解许多有机物(羟基亲水、乙基亲油),所以乙醇不能作为从水溶液中萃取的萃取剂。
- 气体的溶解度随温度升高而减小,随压强增大而增大,这与分子结构无关,是外界条件的影响。
相似相溶为什么成立:把溶解拆成三步:拆开溶质分子(吸热)、拆开溶剂分子(吸热)、溶质和溶剂分子相互作用(放热)。极性溶质溶于极性溶剂时,第三步的作用和前两步相当,能量上不吃亏;非极性的 溶入水,要拆开水分子之间的氢键(吸热多),换来的只是 与水之间很弱的范德华力(放热少),能量上不合算,所以溶得少(关键一步:难溶的主要原因是溶剂分子之间的作用太强,“不愿意”让溶质插进来,而不是溶质被排斥)。
严格解释要用什么:溶解能否自发,要看吉布斯自由能变化 是否小于零:溶解使混乱度增大()有利,而 由上面三步的能量决定。完整的讨论属于大学物理化学的溶液热力学,高中在第 24 章学 判据。
例 1 (场景:判断溶解性、选择萃取剂)从碘水中提取碘,下列试剂中能作萃取剂的是( )。
A. 乙醇 B. 四氯化碳 C. 苯 D. 乙酸
解:B、C。
判断依据: 是非极性分子,易溶于非极性溶剂(相似相溶);萃取剂还必须与水互不相溶。
四氯化碳、苯是非极性溶剂, 在其中的溶解度远大于在水中,且两者都不溶于水,能分层,可以作萃取剂;乙醇、乙酸能和水形成氢键,与水互溶,不分层,不能作萃取剂。
容易卡在:知道碘酒是碘的乙醇溶液,就选乙醇。乙醇能溶解碘,但它和水互溶,加入碘水后不分层,无法分离。
例 2 (场景:解释“极易溶于水”)解释 极易溶于水的原因。
解:
判断依据:从分子极性、与水形成氢键、与水反应三方面找原因(本节说明)。
① 和 都是极性分子,相似相溶;② 与 分子之间能形成氢键(N—H…O 和 O—H…N,见 17.6 例 1 的图);③ 与水反应:。
答题句式:“ 与 都是极性分子, 与 分子间能形成氢键,且 能与 反应,所以 极易溶于水。”
三查:方程式两边 N 1、H 5、O 1,原子守恒;分子之间的反应,电荷都为零;不是氧化还原反应。
例 3 (场景:同系物的溶解度)甲醇、乙醇、丙醇都能与水以任意比例互溶,20 °C 时每 100 g 水约溶解 1-丁醇 7 g、1-戊醇 2 g。解释这一变化。
解:
判断依据:羟基与水形成氢键(亲水),烃基与水作用弱(疏水);烃基越大,整个分子越不像水。
醇分子中的羟基能和水分子形成氢键,使醇溶于水;烃基是非极性的,和水之间只有很弱的作用。甲醇到丙醇烃基小,羟基的作用占主导,能和水互溶;碳原子数增多,烃基所占比例增大,分子越来越像烷烃,和水“不相似”,溶解度减小。
容易卡在:以为“含羟基就易溶于水”。决定的是亲水部分和疏水部分的比例。
- 碳原子数 1–3 的醇、羧酸,以及甲醛、乙醛、丙酮能与水互溶;碳链越长溶解度越小。烃、卤代烃、酯一般难溶于水。原因见本节说明的三个因素。
- 常见气体在水中溶解度(常温常压,1 体积水约溶解的体积): 700、 500、 40、 2.6、 2、 1。、 可做喷泉实验(第 11 章)。
- 常用萃取剂 (密度比水大,萃取后在下层)和苯(密度比水小,在上层)。
- 错在哪:用乙醇萃取碘水中的碘。 为什么错:理解性错误。乙醇与水互溶,加入后不分层。 正确做法:萃取剂要同时满足“溶质在其中溶解度更大”“与原溶剂互不相溶”“不与溶质反应”。
- 错在哪:认为“极性分子都易溶于水”。 为什么错:理解性错误。相似相溶只是倾向,、 是极性分子,在水中溶解度仍很小(极性弱,又不能和水形成氢键)。 正确做法:判断溶于水的能力时,除了看极性,还要看能否和水形成氢键、能否和水反应。
- 错在哪:用相似相溶解释 难溶于水。 为什么错:理解性错误。相似相溶说的是分子构成的物质;离子化合物的溶解性另有规律。 正确做法:离子化合物的溶解性查溶解性表,定量用 (第 28 章)。
溶解像插队:一群手拉手的人(水分子,靠氢键拉着)中间要插进一个新人。新人也会拉手(极性、能形成氢键),大家愿意让他进来;新人不会拉手(非极性的 ),插进来就得拆散原来拉着的手,大家不愿意,他只好去找同样不拉手的那一群()。
- 前置:17.4 分子的极性;17.6 氢键。
- 后续:第 33、34 章醇、羧酸的物理性质。
- 后续:第 38 章萃取和分液的操作、萃取剂的选择。
- 后续:第 28 章离子化合物的溶解与 。
- 常一起考:第 11 章氨气的喷泉实验,原理是 极易溶于水。
17.8 分子的手性
Section titled “17.8 分子的手性”宏观:左手和右手互为镜像,却不能重叠(左手套戴不进右手)。有些分子也是这样:两种分子组成相同、原子连接顺序相同,但互为镜像、不能重叠,它们的熔点、沸点、密度相同,在生物体内的作用却可能完全不同。20 世纪 50 年代末上市的镇静药“反应停”(沙利度胺),一种构型有镇静作用,另一种构型会导致胎儿畸形。现在手性药物要分别研究两种构型;2001 年诺贝尔化学奖授予了诺尔斯、野依良治和夏普莱斯,表彰他们在手性催化合成方面的工作。
微观:与自身的镜像不能重叠的分子叫手性分子,这一对分子互为对映异构体(手性异构体)。高中判断手性的方法是找手性碳原子:连有 4 个不同原子或原子团的碳原子(也叫不对称碳原子),常用 * 标出。含有 1 个手性碳原子的分子一定是手性分子。人教版(2019)选择性必修 2 正文只讲手性分子和手性异构体,没有出现“手性碳原子”一词;数手性碳是考试判断手性的通用方法(教材没有,考试常用),成立条件见注意点:只对含 1 个手性碳的分子直接下结论。
符号:在结构简式中用 * 标手性碳:乳酸 、2-丁醇 、甘油醛 。
- 题目给结构简式,问有没有手性碳原子、有几个 → 只看 碳 → 逐个检查连接的 4 个原子或原子团是否各不相同。
- 题目问某分子是否为手性分子、是否存在对映异构体 → 找手性碳 → 有 1 个手性碳即为手性分子。
- 陌生情境(手性药物、天然产物、某反应的产物)给出结构,问手性碳数目或反应前后手性碳的变化 → 结构用题给信息,判断用本节方法 → 反应改变了哪个碳上的基团,就重新检查那个碳。
- 手性碳必须是饱和碳(),双键碳、三键碳、苯环上的碳、羰基碳都不是手性碳;、 上连有相同的 H,也不是。
- “4 个不同的原子或原子团”按整个基团比较: 和 不同;2-丙醇 中间的碳连着两个相同的 ,不是手性碳。
- 例外(了解):含 2 个或更多手性碳的分子不一定是手性分子,如内消旋酒石酸分子内部有对称面,与镜像能重叠;也有不含手性碳的手性分子。这些属于大学有机化学的立体化学,高考按“有 1 个手性碳就是手性分子”判断。
- 对映异构体的熔点、沸点、密度、溶解度等物理性质相同,与普通试剂反应的化学性质相同;不同的是使偏振光偏转的方向(旋光性)和在生物体中的作用。
为什么 4 个不同的基团会产生手性:手性碳是 杂化,4 个基团在正四面体的顶点上。4 个基团各不相同时,它们在空间有两种排法,正好互为镜像;旋转只能改变分子的朝向,不能把一种排法变成另一种,所以两者不能重叠(关键一步:只要有两个基团相同,过碳原子和另外两个基团的那个平面就是分子自己的镜面,分子的镜像就是它自己,不再有两种排法)。 有两个 H,没有手性; 4 个原子都不同,有手性。
严格解释要用什么:分子是否有手性,严格的判据是分子有没有某类对称元素(对称面、对称中心等,统称“旋转反映轴”),属于大学结构化学的分子对称性(点群)和有机化学的立体化学。
例 1 (场景:数手性碳原子)下列分子中各有几个手性碳原子?① 乳酸 ② 甘油 ③ 2-氯丁烷 ④ 葡萄糖(链状)
解:① 1 个;② 0 个;③ 1 个;④ 4 个。
判断依据:手性碳是连有 4 个不同原子或原子团的 碳。
① 中间的碳连 、、、,4 个不同,是手性碳(见下图);两端的 和 中的碳都不是。② 中间的碳连着两个相同的 ,不是手性碳;两端的碳各有两个 H,也不是。③ 第 2 个碳连 、、、,是手性碳。④ 中间 4 个 的碳,每个两侧连接的碳链长度和端基都不同,都是手性碳; 的碳有两个 H,醛基碳是 ,都不是。
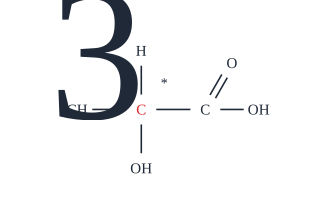
容易卡在:② 只看中间碳连着 和 ,没注意左右两边是相同的 。
例 2 (场景:判断手性分子)下列分子中属于手性分子的是( )。
A. B. C. 2-丙醇 D. 2-丁醇
解:B、D。
判断依据:含有 1 个手性碳原子的分子是手性分子。
A 碳连两个 H,不是手性碳,分子与镜像能重叠;B 碳连 H、F、Cl、Br 四个不同原子,是手性分子(本节说明的图就是它和它的镜像);C 中间的碳连着两个 ,不是手性碳;D 中间的碳连 、、、,是手性碳,是手性分子。
例 3 (场景:陌生情境中的手性)布洛芬是常用的消炎镇痛药,结构简式为 (苯环为 1,4-二取代)。题目给出:布洛芬有两种对映异构体,只有一种具有明显的药理活性。(1)布洛芬分子中有几个手性碳原子?(2)布洛芬与乙醇发生酯化反应,生成的酯分子中有几个手性碳原子?
解:
判断依据:结构和“有对映异构体”来自题给信息;手性碳的判断和酯化反应的部位用的是课本知识(本节方法,第 34 章酯化反应“酸脱羟基醇脱氢”)。
(1)逐个看饱和碳: 中的 CH 连着两个相同的 ,不是; 有两个 H,不是; 中的 CH 连 、、 和苯环一侧的基团,4 个不同,是手性碳。共 1 个,和题给“有两种对映异构体”一致。
(2)酯化反应只把 变成 ,手性碳上的 4 个基团仍然各不相同,其他碳没有变化。生成的酯中仍有 1 个手性碳。
容易卡在:把苯环上的碳也拿来检查。苯环碳是 ,不可能是手性碳,可以直接跳过。
- 快速排除:、、双键碳、三键碳、苯环碳、醛基碳、羧基碳都不是手性碳,只需检查连有 1 个 H(或没有 H)的饱和碳。由“手性碳必须是 且 4 个基团不同”直接得出。
- 一个碳上连着两个结构相同的基团(如两个 、两个 )时不是手性碳,常见于对称分子(甘油、2-丙醇)。
- 错在哪:把醛基碳、羧基碳或双键碳数成手性碳。 为什么错:理解性错误。这些碳只连 3 个原子(),不是四面体结构,与镜像必然能重叠。 正确做法:只检查饱和碳。
- 错在哪:认为 的中间碳连有 、 和碳链,是手性碳。 为什么错:理解性错误。两侧的碳链都是 ,是相同的基团。 正确做法:把 4 个基团完整写出来逐一比较,相同的基团只算一种。
- 错在哪:认为对映异构体的沸点、密度不同,可以用蒸馏分离。 为什么错:记忆性错误。对映异构体的一般物理性质相同。 正确做法:记住两者的区别只在旋光性和生理活性上,分离要用手性试剂或手性色谱(大学内容)。
手性碳像一只手:拇指、食指、中指、小指是 4 个不同的基团,左手和右手的手指排列互为镜像,怎么翻转都对不齐。如果其中两根手指一模一样(两个相同基团),这只“手”就没有左右之分,像一只连指手套,左右都能戴。
- 前置:17.3 杂化与正四面体结构。
- 后续:第 30 章同分异构体(手性异构属于立体异构);第 31 章顺反异构,是另一种立体异构。
- 后续:第 36 章氨基酸(除甘氨酸外都含手性碳)、葡萄糖的结构。
- 常一起考:第 35 章有机推断,结构题常问“产物分子中有几个手性碳原子”。
17.9 含氧酸的酸性
Section titled “17.9 含氧酸的酸性”宏观:同样是氯的含氧酸,次氯酸 是弱酸(比碳酸还弱),高氯酸 是最强的无机含氧酸之一;硫酸比亚硫酸强,硝酸比亚硝酸强。有机酸里,三氟乙酸比乙酸强得多。
微观:含氧酸的酸性来自 O—H 键电离出 。O—H 键的极性越大,共用电子对越偏向 O,H 越容易以 的形式电离,酸性越强。
人教版(2019)选择性必修 2 只在“键的极性对化学性质的影响”里用羧酸的 表(表 2-6,即下面第二张表)讲酸性;无机含氧酸的非羟基氧规律是旧版选修 3 的内容(教材没有,考试常用),成立条件:只比较含氧酸,且中心原子为主族非金属。
把含氧酸写成 : 个羟基氧, 个非羟基氧(只和 R 相连、不连 H 的 O)。非羟基氧电负性大,把 R 的电子拉过去,R 的正电性增强,又把羟基 O 的电子拉过去,O—H 键的极性增大,更易电离。所以 越大,酸性越强。
| 酸性 | 例子() | |
|---|---|---|
| 0 | 弱酸 | (7.5)、(9.2) |
| 1 | 中强酸 | (2.1)、(1.9)、(2.0)、(3.3) |
| 2 | 强酸 | 、、 |
| 3 | 很强的酸 |
,越小酸性越强(第 25 章)。
羧酸同理:羧基上连的基团吸电子能力越强,O—H 键极性越大,酸性越强。F、Cl 电负性大,是吸电子基团;烷基是推电子基团(把电子推向羧基,使 O—H 极性减小)。
| 羧酸 | 羧酸 | ||
|---|---|---|---|
| 丙酸 | 4.88 | 氯乙酸 | 2.86 |
| 乙酸 | 4.76 | 二氯乙酸 | 1.29 |
| 甲酸 | 3.75 | 三氯乙酸 | 0.65 |
| 三氟乙酸 | 0.23 |
符号:电离方程式,如 、。
- 比较同一元素不同价态含氧酸的酸性,或比较几种含氧酸的强弱 → 写成 ,数非羟基氧 → 大的强。
- 题目给出某含氧酸的元数(“ 是二元酸”“ 与足量 只生成 ”),问结构、酸性或盐的类别 → 能电离的 H 只有羟基上的 H,元数 = 羟基数 → 画出结构再数 。
- 比较羧酸(卤代乙酸、甲酸与乙酸)的酸性 → 看取代基吸电子还是推电子、个数多少、电负性大小 → 吸电子越强、越多,酸性越强。
- 能电离的只有连在 O 上的 H。 的结构是 ,1 个 H 直接连在 P 上,所以是二元酸,; 的结构是 ,一元酸,。分子式里的 H 数不等于元数。
- 例外: 按 应是中强酸,实测 ,是弱酸。原因是溶于水的 绝大部分以 分子形式存在,真正转化成 的只占约千分之二,按总量计算的“表观”酸性就弱了。
- 例外:()是一元弱酸,它不是自己电离出 ,而是 B 接受水电离出的 :。
- 酸性和氧化性不是一回事: 酸性最弱,氧化性却比稀 强得多。
- 非羟基氧规律只用于含氧酸。氢卤酸的酸性 由 H—X 键能决定, 是弱酸,见第 25 章。
高中能懂的说明:电负性大的原子或基团像一块吸铁石,把电子从相邻原子“一个接一个”地拉过来:非羟基氧拉 R 的电子,R 又拉羟基 O 的电子,羟基 O 再拉 O—H 键的电子,O—H 键的电子对更偏向 O,H 更容易离开(关键一步:这种影响沿着化学键一个一个传递,所以非羟基氧越多、取代基电负性越大、离羧基越近,影响越大)。同一元素价态越高,所连的非羟基氧越多,所以 ,,。
严格解释要用什么:沿化学键传递的电子效应在大学有机化学里叫诱导效应。酸的强弱严格由电离反应的标准吉布斯自由能变化决定(),还要考虑电离后的阴离子是否稳定(非羟基氧越多,负电荷分散到越多的 O 上,阴离子越稳定)和溶剂化作用,属于大学物理化学和有机化学。鲍林据此总结了经验公式 (见常用推论)。
例 1 (场景:比较含氧酸的酸性)将 、、、 按酸性由弱到强排列,并说明依据。
解:。
判断依据:非羟基氧数 越大,酸性越强(本节说明)。
写成 : 为 ,; 为 ,; 为 ,; 为 ,。 依次增大,O—H 键的极性依次增大,酸性依次增强。
另一种解法:用鲍林的经验公式 (教材没有,见常用推论)估算: 时 约为 8、3、−2、−7,与实测值 7.5、3.3、约 −1.4、约 −10 的顺序一致。只排顺序时数 就够;题目要求判断“属于弱酸、中强酸还是强酸”,或比较两种酸能否发生“强酸制弱酸”的反应时,估算 更直观。
例 2 (场景:由元数推结构)已知亚磷酸()是二元酸,次磷酸()是一元酸。(1)画出两者的结构;(2)写出 与足量 溶液反应的化学方程式,并判断生成的盐是正盐还是酸式盐;(3) 与 哪个酸性强?
解:
判断依据:只有羟基上的 H 能电离,元数 = 羟基数;剩下的 H 直接连在 P 上(本节注意点)。
(1) 有 2 个羟基、1 个 P—H、1 个 P=O; 有 1 个羟基、2 个 P—H、1 个 P=O。
(2)2 个羟基 H 都被中和:
中剩下的那个 H 连在 P 上,不能电离,所以 是正盐。
(3) 写成 ,; 写成 ,。两者 相同,酸性相近(实测 分别约 1.3 和 2.1,同属中强酸)。
三查:方程式两边 Na 2、P 1、H 5、O 5,原子守恒;都是中性分子,电荷守恒;P 的化合价反应前后都是 ,不是氧化还原反应。
容易卡在:(2)看到 里有 H,就判断为酸式盐。酸式盐要求还含有能电离的 H。
例 3 (场景:比较羧酸的酸性)将下列羧酸按酸性由强到弱排列:① ② ③ ④ ⑤ 。
解:② > ④ > ③ > ① > ⑤。
判断依据:吸电子基使羧基 O—H 的极性增大、酸性增强;吸电子能力 F > Cl,个数越多越强;烷基推电子,使酸性减弱。
和 都有 3 个卤素原子,F 的电负性大于 Cl,所以 ② > ④;3 个 Cl 强于 1 个 Cl,④ > ③;有吸电子基的强于乙酸,③ > ①;乙基的推电子作用比甲基稍强,丙酸比乙酸弱,① > ⑤。与 数据 0.23 < 0.65 < 2.86 < 4.76 < 4.88 一致。
- 同一元素的含氧酸,中心原子化合价越高,非羟基氧越多,酸性越强:,,。
- 不同元素的最高价含氧酸,中心原子的非金属性(电负性)越强,酸性越强:,与第 15 章元素周期律一致。
- 鲍林经验公式(教材没有,考试常用于估算):。适用于中心原子为主族非金属的含氧酸; 是公认的例外(原因见本节注意点)。
- 羧酸的酸性:取代基电负性越大、个数越多、离羧基越近,酸性越强(2-氯丁酸 2.86、3-氯丁酸 4.05、4-氯丁酸 4.52);甲酸 > 乙酸 > 丙酸。
- 由元数推结构:可电离的 H 数 = 羟基数;分子中其余的 H 直接连在中心原子上。
- 错在哪:认为 是三元酸, 是酸式盐。 为什么错:记忆性错误。 有 1 个 H 直接连在 P 上,不能电离。 正确做法:先画结构,数羟基; 是正盐, 也是正盐。
- 错在哪:认为 氧化性强,所以酸性也强。 为什么错:理解性错误。酸性看 O—H 是否易电离,氧化性看物质得电子的能力,两者没有对应关系。 正确做法: 是比碳酸还弱的弱酸(第 7 章),同时是强氧化剂。
- 错在哪:按 判断 是中强酸。 为什么错:记忆性错误。 是规律的著名例外,实测是弱酸。 正确做法: 按弱酸处理()。
非羟基氧是“拔河队员”:它们站在 R 的一边,把电子往自己这边拉,R 又顺势从羟基那边拉电子,最后 O—H 里的 H 被“拉空”,掉下来成了 。非羟基氧越多,拉得越狠,H 越容易掉。看一个含氧酸强不强,就数它有几个“不带 H 的 O”。
- 前置:17.4 键的极性;第 15 章电负性和最高价含氧酸的酸性递变。
- 后续:第 25 章电离常数 与酸性强弱的定量比较。
- 后续:第 34 章羧酸的酸性。
- 常一起考:第 3 章酸的元数、正盐和酸式盐的判断(、 的盐)。
17.10 知识点之间的关系
Section titled “17.10 知识点之间的关系”本章是一条从结构到性质的链。17.2 和 17.3 回答“分子长什么样”:数价层电子对定形状,杂化方式只是同一个数的另一种说法。17.4 回答“形状对称吗”,对称与否决定分子有没有极性。往下分成两支:一支是分子和分子之间的作用(17.5 范德华力、17.6 氢键),决定熔沸点和 17.7 溶解性;另一支是键的极性沿化学键传递,决定 17.9 含氧酸和羧酸的酸性。17.8 手性来自 碳的四面体结构。下图边上写的是从一个知识点推到下一个知识点时用的那条关系。

17.11 自测
Section titled “17.11 自测”- 用价层电子对互斥模型判断 的 VSEPR 模型和空间结构。
- 的中心原子孤电子对数是多少?空间结构是什么?
- 比较键角大小:、、、。
- 判断 中 N 原子、 中 C 原子和 O 原子的杂化方式。
- 乙炔分子中 σ 键和 π 键各有几个?4 个原子是否共线?
- 下列分子中属于非极性分子的是哪几个?、、、、
- 按沸点由低到高排列:、、、。
- 判断: 比 稳定,是因为 分子之间有氢键。
- 邻硝基苯酚和对硝基苯酚,哪一个沸点高?为什么?
- 判断:可以用乙醇从溴水中萃取溴。
- 乳酸 和 3-羟基丙酸 中,哪个含有手性碳原子?
- 已知 是一元酸, 是正盐还是酸式盐?
- 比较酸性: 与 ; 与 。
答案:1. VSEPR 模型四面体形,空间结构三角锥形;2. 1 对,三角锥形;3. (180°)> (109°28′)> (107°)> (105°);4. N 为 ,C 和 O 都是 ;5. σ 键 3 个、π 键 2 个,4 个原子共线;6. 、;7. ;8. 错误,稳定性由 H—F 键能大决定,与氢键无关;9. 对硝基苯酚高,邻硝基苯酚形成分子内氢键,对硝基苯酚形成分子间氢键;10. 错误,乙醇与水互溶,不分层;11. 乳酸含有,3-羟基丙酸不含;12. 正盐;13. ,。
17.12 深入阅读
Section titled “17.12 深入阅读”- PhET 互动仿真 · 分子形状:科罗拉多大学的免费仿真,可以给中心原子加减成键原子和孤电子对,旋转观察 VSEPR 模型、分子形状和键角的变化。
- PhET 互动仿真 · 分子极性:改变原子的电负性和分子形状,观察键的极性、分子偶极和分子在电场中的取向。
- 维基百科 · 价层电子对互斥理论:VSEPR 模型的历史、各种电子对数对应的几何构型和例外情况,比课本多讲了 5 对、6 对电子的情形。
- 国家中小学智慧教育平台:有人教版选择性必修 2”分子的空间结构”“分子结构与物质的性质”的同步课程视频。