项目
内容
课标主题
必修 · 主题 3 物质结构基础与化学反应规律 · 3.3 化学反应的限度和快慢(知道化学反应平均速率的表示方法,通过实验探究影响化学反应速率的因素;学习运用变量控制方法研究化学反应,了解控制反应条件在生产和科学研究中的作用);选择性必修 1 · 主题 2 化学反应的方向、限度和速率 · 2.2 化学反应速率(知道化学反应速率的表示方法,了解测定化学反应速率的简单方法;通过实验探究,了解温度、浓度、压强和催化剂对化学反应速率的影响;知道化学反应是有历程的,认识基元反应活化能对化学反应速率的影响);必修学生必做实验“化学反应速率的影响因素”
人教版(2019)
必修第二册 第六章第二节“化学反应的速率与限度”(速率的表示、影响因素);选择性必修 1 第二章第一节“化学反应速率”(速率的测定、影响因素、活化能与基元反应)
考试地位
原理大题必考:速率计算、条件对速率的影响常和平衡一起出;能垒图、反应历程是近年选择题常考题型;速率方程和速率常数以信息题出现
前置知识
第 1 章物质的量浓度;第 19 章化学反应与能量变化(能量图、Δ H \Delta H Δ H
燃烧一眨眼,铁生锈要几年,同一个反应换个条件快慢也能差上千倍。这一章讲怎样用数字描述快慢(速率),什么条件能改变快慢,以及从微观上为什么会改变(碰撞、活化能、反应历程)。丢分主要丢在三处:用固体表示速率、“压强变了速率就变”、把能垒图里最高的点当成决速步。
本章 22.2、22.3 是必修第二册的内容;22.4–22.7 是选择性必修 1 的内容(速率方程按信息题处理)。
知识点
一句话
考试中
22.2 化学反应速率的表示与计算(必修)
v = Δ c Δ t v = \dfrac{\Delta c}{\Delta t} v = Δ t Δ c 必考,原理大题第一问常见
22.3 影响速率的因素(必修)
浓度、压强、温度、催化剂、固体表面积;压强只通过改变气体浓度起作用
必考,选择题和实验探究题
22.4 碰撞理论与活化能(选必一)
反应靠活化分子的有效碰撞;浓度、压强改变活化分子数,温度、催化剂改变活化分子百分数
常考,微观解释题
22.5 速率方程与速率常数(选必一,信息题)
v = k c m ( A ) c n ( B ) v = kc^m(\ce{A})c^n(\ce{B}) v = k c m ( A ) c n ( B ) k k k k 正 k 逆 = K \dfrac{k_{\text{正}}}{k_{\text{逆}}} = K k 逆 k 正 = K 新高考原理题常考
22.6 基元反应与反应机理(选必一)
总反应由几步基元反应组成;能垒最大的一步是决速步;催化剂先消耗后再生,中间体先生成后消耗
常考,能垒图、催化循环图
22.7 速率–时间图像(选必一)
平衡体系改变条件后,看 v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆
常考,和第 23 章平衡移动一起考
宏观 :反应快慢可以从现象看出来:气泡冒得多快、颜色褪得多快、沉淀出现得多早。要比较和计算,就要用数字表示:单位时间里反应物减少了多少,或生成物增加了多少。
微观 :反应进行时,反应物微粒不断变成生成物微粒。单位体积里每秒有多少摩尔微粒发生了转化,就是反应的快慢。用浓度而不用物质的量,是为了和容器大小无关:同样的反应在 1 L 1\ \mathrm{L} 1 L 10 L 10\ \mathrm{L} 10 L
符号 :化学反应速率 用单位时间内反应物浓度的减少或生成物浓度的增加来表示:
v = Δ c Δ t v = \frac{\Delta c}{\Delta t} v = Δ t Δ c 单位常用 m o l / ( L ⋅ s ) \mathrm{mol/(L \cdot s)} mol/ ( L ⋅ s ) m o l / ( L ⋅ m i n ) \mathrm{mol/(L \cdot min)} mol/ ( L ⋅ min ) m o l ⋅ L − 1 ⋅ s − 1 \mathrm{mol \cdot L^{-1} \cdot s^{-1}} mol ⋅ L − 1 ⋅ s − 1
对反应 a A + b B = p C + q D a\mathrm{A} + b\mathrm{B} = p\mathrm{C} + q\mathrm{D} a A + b B = p C + q D
v ( A ) : v ( B ) : v ( C ) : v ( D ) = a : b : p : q v(\mathrm{A}) : v(\mathrm{B}) : v(\mathrm{C}) : v(\mathrm{D}) = a : b : p : q v ( A ) : v ( B ) : v ( C ) : v ( D ) = a : b : p : q 用某一段时间的浓度变化算出的是这段时间的平均速率 。浓度–时间曲线上两点连线(割线)的斜率的绝对值就是平均速率;某一点切线的斜率的绝对值是这一时刻的瞬时速率 。高中计算的都是平均速率。
测定 :速率不能直接测,要测一个随反应进行而变化、又容易测的量,再换算成浓度变化。常用的有:收集气体的体积(或收集一定体积气体所用的时间)、体系质量的减少(放出气体)、颜色深浅(比色)、溶液的电导率、p H \mathrm{pH} pH
题目给出某物质在一段时间内物质的量或浓度的变化,问它或另一种物质的速率 → 先把物质的量换成浓度(除以容器体积),再除以时间;其他物质按系数比换算 → 用 v = Δ c Δ t v = \dfrac{\Delta c}{\Delta t} v = Δ t Δ c
题目给出同一反应用不同物质、不同单位表示的几个速率,问哪个最快 → 统一单位,再把每个速率除以该物质的系数 → 比较商的大小。
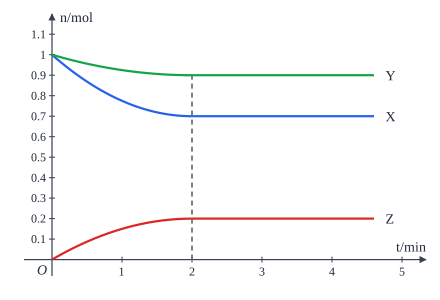
题目给出物质的量(或浓度)–时间图,或给几种物质的变化量问方程式 → 读起点、终点和平台 → 由变化量之比(等于系数比)写方程式(有平台且反应物没用完的是可逆反应),再算速率。
实验题问怎样测定速率、要测哪些量 → 找一个随反应变化又好测的量(气体体积、质量、颜色、浑浊)→ 写“测定……所需时间”或“测定单位时间内……”。
速率取正值。反应物浓度减少,Δ c \Delta c Δ c
固体和纯液体不用来表示速率:它们的“浓度”是常数(如 C a C O X 3 + 2 H C l = C a C l X 2 + C O X 2 ↑ + H X 2 O \ce{CaCO3 + 2HCl = CaCl2 + CO2 ^ + H2O} CaCO X 3 + 2 HCl = CaCl X 2 + CO X 2 ↑ + H X 2 O C a C O X 3 \ce{CaCO3} CaCO X 3 H X 2 O \ce{H2O} H X 2 O
说速率必须指明是哪种物质:同一反应、同一段时间,v ( N X 2 ) v(\ce{N2}) v ( N X 2 ) v ( H X 2 ) v(\ce{H2}) v ( H X 2 ) 1 : 3 1 : 3 1 : 3
算出的是一段时间的平均速率,不是某一时刻的速率;大多数反应越往后越慢(反应物浓度变小),所以前一半时间的速率一般大于后一半。例外:放热反应开始阶段温度升高,或生成物有催化作用(自催化),速率会先增大,见 22.7 例 3。
Δ c \Delta c Δ c 1 L 1\ \mathrm{L} 1 L
为什么速率之比等于系数之比 :方程式的系数是参加反应的微粒数之比,也就是物质的量之比(第 1 章 1.6)。同一容器里,各物质在同一段时间内的物质的量变化之比 = a : b : p : q = a : b : p : q = a : b : p : q V V V Δ t \Delta t Δ t 关键一步 :所有物质共用一个容器体积和一段时间,除数相同,所以 Δ n \Delta n Δ n Δ c \Delta c Δ c v v v
为什么用浓度而不用物质的量 :反应发生在微粒相遇时,相遇的机会由单位体积里的微粒数(浓度)决定,而不是总个数。把速率定义成浓度的变化率,速率才和容器大小无关,也才能和 22.5 的速率方程接上。
平均速率与瞬时速率 :v = Δ c Δ t v = \dfrac{\Delta c}{\Delta t} v = Δ t Δ c Δ t \Delta t Δ t
例 1 (场景:由变化量求速率,按系数换算)在 2 L 2\ \mathrm{L} 2 L 4 m o l S O X 2 4\ \mathrm{mol}\ \ce{SO2} 4 mol SO X 2 2 m o l O X 2 2\ \mathrm{mol}\ \ce{O2} 2 mol O X 2 2 S O X 2 + O X 2 ⇌ Δ 催化剂 2 S O X 3 \ce{2SO2 + O2 <=>[\text{催化剂}][\Delta] 2SO3} 2 SO X 2 + O X 2 催化剂 Δ 2 SO X 3 2 m i n 2\ \mathrm{min} 2 min S O X 3 \ce{SO3} SO X 3 1.6 m o l 1.6\ \mathrm{mol} 1.6 mol 2 m i n 2\ \mathrm{min} 2 min v ( S O X 3 ) v(\ce{SO3}) v ( SO X 3 ) v ( O X 2 ) v(\ce{O2}) v ( O X 2 ) 2 m i n 2\ \mathrm{min} 2 min S O X 2 \ce{SO2} SO X 2
解 :
找关系 :v = Δ c Δ t v = \dfrac{\Delta c}{\Delta t} v = Δ t Δ c S O X 2 : O X 2 : S O X 3 = 2 : 1 : 2 \ce{SO2} : \ce{O2} : \ce{SO3} = 2 : 1 : 2 SO X 2 : O X 2 : SO X 3 = 2 : 1 : 2
2 S O X 2 \ce{2SO2} 2 SO X 2 O X 2 \ce{O2} O X 2 2 S O X 3 \ce{2SO3} 2 SO X 3
起始/mol
4
2
0
变化/mol
1.6
0.8
1.6
2 min 末/mol
2.4
1.2
1.6
列式 :v ( S O X 3 ) = 1.6 m o l ÷ 2 L 2 m i n v(\ce{SO3}) = \dfrac{1.6\ \mathrm{mol} \div 2\ \mathrm{L}}{2\ \mathrm{min}} v ( SO X 3 ) = 2 min 1.6 mol ÷ 2 L v ( O X 2 ) = 1 2 v ( S O X 3 ) v(\ce{O2}) = \dfrac{1}{2}v(\ce{SO3}) v ( O X 2 ) = 2 1 v ( SO X 3 ) c ( S O X 2 ) = 2.4 m o l 2 L c(\ce{SO2}) = \dfrac{2.4\ \mathrm{mol}}{2\ \mathrm{L}} c ( SO X 2 ) = 2 L 2.4 mol
计算 :v ( S O X 3 ) = 0.4 m o l / ( L ⋅ m i n ) v(\ce{SO3}) = 0.4\ \mathrm{mol/(L \cdot min)} v ( SO X 3 ) = 0.4 mol/ ( L ⋅ min ) v ( O X 2 ) = 0.2 m o l / ( L ⋅ m i n ) v(\ce{O2}) = 0.2\ \mathrm{mol/(L \cdot min)} v ( O X 2 ) = 0.2 mol/ ( L ⋅ min ) c ( S O X 2 ) = 1.2 m o l / L c(\ce{SO2}) = 1.2\ \mathrm{mol/L} c ( SO X 2 ) = 1.2 mol/L
检验 :v ( S O X 2 ) = 0.4 m o l / ( L ⋅ m i n ) v(\ce{SO2}) = 0.4\ \mathrm{mol/(L \cdot min)} v ( SO X 2 ) = 0.4 mol/ ( L ⋅ min ) 0.4 : 0.2 : 0.4 = 2 : 1 : 2 0.4 : 0.2 : 0.4 = 2 : 1 : 2 0.4 : 0.2 : 0.4 = 2 : 1 : 2 2 : 1 : 2 2 : 1 : 2 2 : 1 : 2
容易卡在:直接用 1.6 m o l 2 m i n \dfrac{1.6\ \mathrm{mol}}{2\ \mathrm{min}} 2 min 1.6 mol 2 L 2\ \mathrm{L} 2 L 0.8 0.8 0.8
例 2 (场景:比较快慢)对于反应 A ( g ) + 3 B ( g ) ⇌ 2 C ( g ) + 2 D ( g ) \mathrm{A(g)} + 3\mathrm{B(g)} \rightleftharpoons 2\mathrm{C(g)} + 2\mathrm{D(g)} A ( g ) + 3 B ( g ) ⇌ 2 C ( g ) + 2 D ( g )
A. v ( A ) = 0.15 m o l / ( L ⋅ s ) v(\mathrm{A}) = 0.15\ \mathrm{mol/(L \cdot s)} v ( A ) = 0.15 mol/ ( L ⋅ s ) v ( B ) = 0.6 m o l / ( L ⋅ s ) v(\mathrm{B}) = 0.6\ \mathrm{mol/(L \cdot s)} v ( B ) = 0.6 mol/ ( L ⋅ s ) v ( C ) = 0.4 m o l / ( L ⋅ s ) v(\mathrm{C}) = 0.4\ \mathrm{mol/(L \cdot s)} v ( C ) = 0.4 mol/ ( L ⋅ s ) v ( D ) = 27 m o l / ( L ⋅ m i n ) v(\mathrm{D}) = 27\ \mathrm{mol/(L \cdot min)} v ( D ) = 27 mol/ ( L ⋅ min )
解 :D。
判断依据 :同一反应比较快慢,先统一单位,再用“速率 ÷ 系数”比较(本节使用场景第二条)。
A 0.15 1 = 0.15 \dfrac{0.15}{1} = 0.15 1 0.15 = 0.15 0.6 3 = 0.2 \dfrac{0.6}{3} = 0.2 3 0.6 = 0.2 0.4 2 = 0.2 \dfrac{0.4}{2} = 0.2 2 0.4 = 0.2 27 ÷ 60 = 0.45 m o l / ( L ⋅ s ) 27 \div 60 = 0.45\ \mathrm{mol/(L \cdot s)} 27 ÷ 60 = 0.45 mol/ ( L ⋅ s ) 0.45 2 = 0.225 \dfrac{0.45}{2} = 0.225 2 0.45 = 0.225
容易卡在:D 的单位是“每分钟”,直接拿 27 和别的比,或者换算后忘了除以系数。
例 3 (场景:由图像写方程式并求速率)某温度下,在 2 L 2\ \mathrm{L} 2 L 0 0 0 2 m i n 2\ \mathrm{min} 2 min v ( Z ) v(\mathrm{Z}) v ( Z )
解 :
找关系 :读图三步:纵坐标是物质的量;X、Y 减少是反应物,Z 增加是生成物;2 m i n 2\ \mathrm{min} 2 min
列式 :Δ n ( X ) : Δ n ( Y ) : Δ n ( Z ) = 0.3 : 0.1 : 0.2 \Delta n(\mathrm{X}) : \Delta n(\mathrm{Y}) : \Delta n(\mathrm{Z}) = 0.3 : 0.1 : 0.2 Δ n ( X ) : Δ n ( Y ) : Δ n ( Z ) = 0.3 : 0.1 : 0.2 v ( Z ) = 0.2 m o l ÷ 2 L 2 m i n v(\mathrm{Z}) = \dfrac{0.2\ \mathrm{mol} \div 2\ \mathrm{L}}{2\ \mathrm{min}} v ( Z ) = 2 min 0.2 mol ÷ 2 L = 0.3 1.0 = \dfrac{0.3}{1.0} = 1.0 0.3
计算 :(1)系数比 3 : 1 : 2 3 : 1 : 2 3 : 1 : 2 3 X ( g ) + Y ( g ) ⇌ 2 Z ( g ) 3\mathrm{X(g)} + \mathrm{Y(g)} \rightleftharpoons 2\mathrm{Z(g)} 3 X ( g ) + Y ( g ) ⇌ 2 Z ( g ) v ( Z ) = 0.05 m o l / ( L ⋅ m i n ) v(\mathrm{Z}) = 0.05\ \mathrm{mol/(L \cdot min)} v ( Z ) = 0.05 mol/ ( L ⋅ min ) 30 % 30\% 30%
检验 :(1)0.3 : 0.1 : 0.2 0.3 : 0.1 : 0.2 0.3 : 0.1 : 0.2 3 : 1 : 2 3 : 1 : 2 3 : 1 : 2 v ( X ) = 0.075 v(\mathrm{X}) = 0.075 v ( X ) = 0.075 v ( Z ) = 0.05 v(\mathrm{Z}) = 0.05 v ( Z ) = 0.05 3 : 2 3 : 2 3 : 2
容易卡在:(1)写成等号。图上反应物最后没有降到零、曲线变平,必须用可逆符号。
例 4 (场景:速率的测定)用如图装置测定 H X 2 O X 2 \ce{H2O2} H X 2 O X 2 M n O X 2 \ce{MnO2} MnO X 2 2 H X 2 O X 2 = M n O X 2 2 H X 2 O + O X 2 ↑ \ce{2H2O2} \xlongequal{\ce{MnO2}} \ce{2H2O + O2 ^} 2 H X 2 O X 2 MnO X 2 2 H X 2 O + O X 2 ↑ M n O X 2 \ce{MnO2} MnO X 2 50.0 m L H X 2 O X 2 50.0\ \mathrm{mL}\ \ce{H2O2} 50.0 mL H X 2 O X 2 20 s 20\ \mathrm{s} 20 s O X 2 \ce{O2} O X 2 44.8 m L 44.8\ \mathrm{mL} 44.8 mL v ( H X 2 O X 2 ) v(\ce{H2O2}) v ( H X 2 O X 2 ) H X 2 O X 2 \ce{H2O2} H X 2 O X 2
解 :
(1)操作 → 目的 :测定一定时间内量筒中收集到的 O X 2 \ce{O2} O X 2 O X 2 \ce{O2} O X 2
(2)找关系 :n ( H X 2 O X 2 ) = 2 n ( O X 2 ) n(\ce{H2O2}) = 2n(\ce{O2}) n ( H X 2 O X 2 ) = 2 n ( O X 2 ) v = Δ c Δ t v = \dfrac{\Delta c}{\Delta t} v = Δ t Δ c
列式 :n ( O X 2 ) = 0.0448 L 22.4 L / m o l n(\ce{O2}) = \dfrac{0.0448\ \mathrm{L}}{22.4\ \mathrm{L/mol}} n ( O X 2 ) = 22.4 L/mol 0.0448 L Δ c ( H X 2 O X 2 ) = 2 n ( O X 2 ) 0.0500 L \Delta c(\ce{H2O2}) = \dfrac{2n(\ce{O2})}{0.0500\ \mathrm{L}} Δ c ( H X 2 O X 2 ) = 0.0500 L 2 n ( O X 2 ) v = Δ c 20 s v = \dfrac{\Delta c}{20\ \mathrm{s}} v = 20 s Δ c
计算 :n ( O X 2 ) = 2.0 × 10 − 3 m o l n(\ce{O2}) = 2.0 \times 10^{-3}\ \mathrm{mol} n ( O X 2 ) = 2.0 × 1 0 − 3 mol n ( H X 2 O X 2 ) = 4.0 × 10 − 3 m o l n(\ce{H2O2}) = 4.0 \times 10^{-3}\ \mathrm{mol} n ( H X 2 O X 2 ) = 4.0 × 1 0 − 3 mol Δ c = 0.080 m o l / L \Delta c = 0.080\ \mathrm{mol/L} Δ c = 0.080 mol/L v ( H X 2 O X 2 ) = 4.0 × 10 − 3 m o l / ( L ⋅ s ) v(\ce{H2O2}) = 4.0 \times 10^{-3}\ \mathrm{mol/(L \cdot s)} v ( H X 2 O X 2 ) = 4.0 × 1 0 − 3 mol/ ( L ⋅ s )
检验 :单位 m o l / L s \dfrac{\mathrm{mol/L}}{\mathrm{s}} s mol/L H X 2 O X 2 \ce{H2O2} H X 2 O X 2 O X 2 \ce{O2} O X 2 2 : 1 2 : 1 2 : 1
(3)现象 → 原因 → 结论 :加入的 50.0 m L 50.0\ \mathrm{mL} 50.0 mL
容易卡在:(2)用溶液体积 50.0 m L 50.0\ \mathrm{mL} 50.0 mL 0.0500 L 0.0500\ \mathrm{L} 0.0500 L O X 2 \ce{O2} O X 2 H X 2 O X 2 \ce{H2O2} H X 2 O X 2
三段式:起始量、变化量、某时刻量三行,只有“变化量”一行之比等于系数比;起始量和某时刻量是任意的。平衡计算(第 23 章)也用这个格式。
比较快慢:“速率 ÷ 系数”大的快(单位相同时)。由 v ( A ) : v ( B ) = a : b v(\mathrm{A}) : v(\mathrm{B}) = a : b v ( A ) : v ( B ) = a : b
由图像定系数:Δ n \Delta n Δ n = Δ c = \Delta c = Δ c = = =
同一反应,速率一般随时间减小:反应物浓度越来越小(22.3)。所以相等时间间隔内,前一段的浓度变化量一般大于后一段。
错在哪 :用 C a C O X 3 \ce{CaCO3} CaCO X 3 C a C O X 3 \ce{CaCO3} CaCO X 3 为什么错 :记忆性错误。固体和纯液体的浓度视为常数,不用来表示速率。
正确做法 :用 H C l \ce{HCl} HCl C a C l X 2 \ce{CaCl2} CaCl X 2 C O X 2 \ce{CO2} CO X 2 错在哪 :容器是 2 L 2\ \mathrm{L} 2 L Δ n Δ t \dfrac{\Delta n}{\Delta t} Δ t Δ n 为什么错 :规范性错误。速率定义里是浓度的变化,必须除以体积。
正确做法 :先算 Δ c = Δ n V \Delta c = \dfrac{\Delta n}{V} Δ c = V Δ n 错在哪 :认为 v ( N X 2 ) = 0.1 m o l / ( L ⋅ m i n ) v(\ce{N2}) = 0.1\ \mathrm{mol/(L \cdot min)} v ( N X 2 ) = 0.1 mol/ ( L ⋅ min ) v ( H X 2 ) = 0.3 m o l / ( L ⋅ m i n ) v(\ce{H2}) = 0.3\ \mathrm{mol/(L \cdot min)} v ( H X 2 ) = 0.3 mol/ ( L ⋅ min ) H X 2 \ce{H2} H X 2 为什么错 :理解性错误。同一反应用不同物质表示速率,数值之比就是系数比,表示的是同一个快慢。
正确做法 :比较快慢要除以系数,或换成同一种物质。
速率像汽车的“平均速度”:浓度是走过的路程,时间是用的时间。同一辆车,用公里还是米来量,数字不同但快慢相同;同一个反应,用 N X 2 \ce{N2} N X 2 H X 2 \ce{H2} H X 2
前置:第 1 章 1.5 物质的量浓度,Δ c = Δ n V \Delta c = \dfrac{\Delta n}{V} Δ c = V Δ n
后续:第 23 章化学平衡,三段式、转化率、平衡时 v 正 = v 逆 v_{\text{正}} = v_{\text{逆}} v 正 = v 逆
后续:第 42 章学生必做实验“化学反应速率的影响因素”,速率的测定方法。
关联:《高中数学知识点梳理》第 24 章导数,瞬时速率是浓度–时间曲线的切线斜率。
宏观 :同一个反应,条件不同快慢不同:块状大理石和盐酸反应慢,粉末快;食物放冰箱坏得慢;H X 2 O X 2 \ce{H2O2} H X 2 O X 2 M n O X 2 \ce{MnO2} MnO X 2
微观 :反应物本身的性质(内因 )决定反应能不能快,如 N a \ce{Na} Na M g \ce{Mg} Mg 外因 )通过改变“单位时间内微粒有效相遇的次数”改变速率,详细机理见 22.4。
符号 :外因和结论(其他条件不变时):
条件
怎样改变
速率
适用范围
浓度
增大反应物浓度
增大
气体、溶液中的反应物;固体和纯液体除外
压强
增大压强(压缩体积)
增大
有气体参加的反应;本质是增大了气体浓度
温度
升高温度
增大
所有反应,吸热反应和放热反应都一样
催化剂
加入(正)催化剂
增大
同等程度加快正、逆反应
固体表面积
块状改粉末
增大
有固体参加的反应
其他
光照、超声波、形成原电池、溶剂、搅拌
一般增大
视具体反应
例:2 H X 2 O X 2 = M n O X 2 2 H X 2 O + O X 2 ↑ \ce{2H2O2} \xlongequal{\ce{MnO2}} \ce{2H2O + O2 ^} 2 H X 2 O X 2 MnO X 2 2 H X 2 O + O X 2 ↑ M n O X 2 \ce{MnO2} MnO X 2 Z n + H X 2 S O X 4 = Z n S O X 4 + H X 2 ↑ \ce{Zn + H2SO4 = ZnSO4 + H2 ^} Zn + H X 2 SO X 4 = ZnSO X 4 + H X 2 ↑ C u S O X 4 \ce{CuSO4} CuSO X 4 Z n \ce{Zn} Zn C u \ce{Cu} Cu Z n \ce{Zn} Zn H X 2 \ce{H2} H X 2
题目问“下列措施能加快(减慢)反应速率的是” → 逐项看改变的是浓度、温度、催化剂、表面积中的哪一个 → 查有没有本节注意点中的例外(浓度变了但反应变了、固体、钝化)。
题目涉及压强或“充入某气体” → 先判断气体浓度变没变 → 浓度变了速率才变(恒容充惰性气体不变、恒压充惰性气体减小)。
题目给多组实验数据(温度、浓度、是否加催化剂),问某两组比较的是什么,或补全表格中缺的体积 → 控制变量:每次只改变一个条件,总体积保持相同 → 找只差一个条件的两组。
题目要求在加快速率的同时不改变产物的量 → 区分“改变快慢”和“改变总量”:催化剂、升温、原电池只改变快慢;加入能消耗反应物的物质会改变总量。
固体和纯液体的量不影响速率:再多加一块大理石,速率不变(浓度是常数)。但固体的表面积 影响速率:粉末比块状快。
恒容时充入不参加反应的气体(如 H e \ce{He} He N X 2 \ce{N2} N X 2 不变 。
恒压时充入不参加反应的气体:容器体积变大,各反应气体浓度减小,速率减小 。
只有固体、液体参加的反应,改变压强对速率几乎没有影响(固体和液体几乎不可压缩,浓度不变)。
浓度增大不一定加快“想要的”反应:常温下 F e \ce{Fe} Fe A l \ce{Al} Al Z n \ce{Zn} Zn S O X 2 \ce{SO2} SO X 2 H X 2 \ce{H2} H X 2
升温对放热反应也加快速率:升温使 v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆
温度不是越高越好:酶是蛋白质,温度过高会失去活性;工业催化剂有“活性温度”,超出范围活性下降。
催化剂会“中毒”:原料中的某些杂质(如合成氨时原料气中的含硫化合物)会使催化剂失去活性,所以原料要先净化。
催化剂不改变 Δ H \Delta H Δ H
实验依据 :这些规律都来自控制变量的实验(必修第二册的探究实验和学生必做实验“化学反应速率的影响因素”)。例如:同浓度的 N a X 2 S X 2 O X 3 \ce{Na2S2O3} Na X 2 S X 2 O X 3 H X 2 O X 2 \ce{H2O2} H X 2 O X 2 F e C l X 3 \ce{FeCl3} FeCl X 3 M n O X 2 \ce{MnO2} MnO X 2
压强为什么只是“浓度的另一种说法” :一定量气体,压缩到一半体积,浓度变成 2 倍,压强也变成 2 倍(p p p c c c p = c R T p = cRT p = c R T 关键一步 :压强本身不参加反应,反应快慢只认单位体积里的反应物微粒数;压强改变了浓度才改变速率,所以先问“浓度变没变”)。恒容充入惰性气体,总压变大,可每种反应气体在容器里的数量和体积都没变,浓度不变,速率就不变。
表面积和原电池 :固体只有表面的微粒能和溶液或气体接触,粉碎后表面积成百上千倍增加,参加碰撞的微粒随之增多。原电池把氧化反应和还原反应分在两极进行,H X + \ce{H+} H X + C u \ce{Cu} Cu Z n \ce{Zn} Zn Z n X 2 + \ce{Zn^2+} Zn X 2 + H X 2 \ce{H2} H X 2
浓度、温度、催化剂为什么能改变速率的微观解释,见 22.4。
例 1 (场景:判断措施能否加快速率)足量铁粉与一定量稀硫酸反应 F e + H X 2 S O X 4 = F e S O X 4 + H X 2 ↑ \ce{Fe + H2SO4 = FeSO4 + H2 ^} Fe + H X 2 SO X 4 = FeSO X 4 + H X 2 ↑ H X 2 \ce{H2} H X 2
A. 加入少量 C u S O X 4 \ce{CuSO4} CuSO X 4 98 % 98\% 98% C H X 3 C O O N a \ce{CH3COONa} CH X 3 COONa N a N O X 3 \ce{NaNO3} NaNO X 3
解 :A。
判断依据 :H X 2 \ce{H2} H X 2 H X 2 S O X 4 \ce{H2SO4} H X 2 SO X 4 H X + \ce{H+} H X + H X + \ce{H+} H X +
A F e + C u S O X 4 = F e S O X 4 + C u \ce{Fe + CuSO4 = FeSO4 + Cu} Fe + CuSO X 4 = FeSO X 4 + Cu C u \ce{Cu} Cu F e \ce{Fe} Fe F e \ce{Fe} Fe H X + \ce{H+} H X + H X 2 \ce{H2} H X 2 H X 2 \ce{H2} H X 2 C H X 3 C O O X − \ce{CH3COO-} CH X 3 COO X − H X + \ce{H+} H X + C H X 3 C O O H \ce{CH3COOH} CH X 3 COOH H X + + C H X 3 C O O X − ⇌ C H X 3 C O O H \ce{H+ + CH3COO- <=> CH3COOH} H X + + CH X 3 COO X − CH X 3 COOH c ( H X + ) c(\ce{H+}) c ( H X + ) C H X 3 C O O H \ce{CH3COOH} CH X 3 COOH H X + \ce{H+} H X + N O X 3 X − \ce{NO3-} NO X 3 X − N O \ce{NO} NO H X + \ce{H+} H X + H X 2 \ce{H2} H X 2
容易卡在:A 担心 C u S O X 4 \ce{CuSO4} CuSO X 4 H X 2 \ce{H2} H X 2 H X 2 \ce{H2} H X 2 H X 2 \ce{H2} H X 2
例 2 (场景:压强对速率的影响)在一密闭容器中进行反应 C ( s ) + H X 2 O ( g ) ⇌ 高温 C O ( g ) + H X 2 ( g ) \ce{C(s) + H2O(g) <=>[\text{高温}] CO(g) + H2(g)} C ( s ) + H X 2 O ( g ) 高温 CO ( g ) + H X 2 ( g ) C \ce{C} C N X 2 \ce{N2} N X 2 N X 2 \ce{N2} N X 2
解 :(1)不能;(2)能;(3)不能;(4)不能,反而减小。
判断依据 :压强和固体用量都要落到“反应气体的浓度变没变”上(本节注意点第一至三条)。
(1)C \ce{C} C H X 2 O ( g ) \ce{H2O(g)} H X 2 O ( g ) C O \ce{CO} CO H X 2 \ce{H2} H X 2 N X 2 \ce{N2} N X 2 N X 2 \ce{N2} N X 2 c ( H X 2 O ) c(\ce{H2O}) c ( H X 2 O )
容易卡在:(3)看到“压强增大”就判速率增大。总压增大不等于反应气体浓度增大。
例 3 (场景:控制变量实验)用 N a X 2 S X 2 O X 3 \ce{Na2S2O3} Na X 2 S X 2 O X 3 N a X 2 S X 2 O X 3 + H X 2 S O X 4 = N a X 2 S O X 4 + S ↓ + S O X 2 ↑ + H X 2 O \ce{Na2S2O3 + H2SO4 = Na2SO4 + S v + SO2 ^ + H2O} Na X 2 S X 2 O X 3 + H X 2 SO X 4 = Na X 2 SO X 4 + S ↓ + SO X 2 ↑ + H X 2 O
实验
温度/℃
0.1 m o l / L N a X 2 S X 2 O X 3 0.1\ \mathrm{mol/L}\ \ce{Na2S2O3} 0.1 mol/L Na X 2 S X 2 O X 3 0.1 m o l / L H X 2 S O X 4 0.1\ \mathrm{mol/L}\ \ce{H2SO4} 0.1 mol/L H X 2 SO X 4 水/mL
①
25
10
10
0
②
25
5
10
V 1 V_1 V 1
③
35
10
10
0
(1)V 1 V_1 V 1 S O X 2 \ce{SO2} SO X 2
解 :
(1)操作 → 目的 :V 1 = 5 V_1 = 5 V 1 = 5 20 m L 20\ \mathrm{mL} 20 mL N a X 2 S X 2 O X 3 \ce{Na2S2O3} Na X 2 S X 2 O X 3 H X 2 S O X 4 \ce{H2SO4} H X 2 SO X 4
(2)① 和 ③ 只有温度不同,探究温度;① 和 ② 只有 N a X 2 S X 2 O X 3 \ce{Na2S2O3} Na X 2 S X 2 O X 3
(3)现象 → 原因 → 结论 :S O X 2 \ce{SO2} SO X 2 S O X 2 \ce{SO2} SO X 2 S \ce{S} S S O X 2 \ce{SO2} SO X 2
三查 :方程式两边 Na 2、S 3、O 7、H 2,原子守恒;S X 2 O X 3 X 2 − \ce{S2O3^2-} S X 2 O X 3 X 2 − + 2 +2 + 2 S \ce{S} S + 4 +4 + 4 S O X 2 \ce{SO2} SO X 2 S \ce{S} S S O X 2 \ce{SO2} SO X 2
容易卡在:(1)以为 V 1 V_1 V 1 H X 2 S O X 4 \ce{H2SO4} H X 2 SO X 4
例 4 (场景:只改变快慢、不改变总量)判断正误:(1)用 M n O X 2 \ce{MnO2} MnO X 2 H X 2 O X 2 \ce{H2O2} H X 2 O X 2 O X 2 \ce{O2} O X 2 N X 2 \ce{N2} N X 2 Z n \ce{Zn} Zn H X 2 \ce{H2} H X 2 Z n \ce{Zn} Zn
解 :(1)错;(2)错;(3)对。
判断依据 :催化剂和温度改变的是快慢;产物最多能有多少由反应物的量(不可逆反应)或平衡(可逆反应)决定。
(1)O X 2 \ce{O2} O X 2 H X 2 O X 2 \ce{H2O2} H X 2 O X 2 Z n \ce{Zn} Zn H X 2 \ce{H2} H X 2 Z n \ce{Zn} Zn
“改变快慢不改变总量”的措施:升温、加催化剂、固体粉碎、形成原电池(被消耗的是过量的那种反应物时)、加入弱酸盐使 H X + \ce{H+} H X +
“充入气体”三分法:充入反应气体 → 该气体浓度增大;恒容充惰性气体 → 速率不变;恒压充惰性气体 → 相当于扩大体积,速率减小。由 p p p c c c
温度对速率的影响一般比浓度显著:温度每升高 10 ∘ C 10\ ^\circ\mathrm{C} 10 ∘ C
错在哪 :恒容容器中充入 H e \ce{He} He 为什么错 :理解性错误。压强通过浓度影响速率;恒容充 H e \ce{He} He 正确做法 :遇到压强问题先问“反应气体的浓度变没变”。错在哪 :认为放热反应升高温度速率减小。
为什么错 :理解性错误,把速率和平衡移动混为一谈。升温使正、逆反应速率都增大。
正确做法 :速率问题只看条件对快慢的影响;平衡往哪边移动按第 23 章判断。错在哪 :加入更多块状 C a C O X 3 \ce{CaCO3} CaCO X 3 为什么错 :记忆性错误。固体的浓度是常数,增加用量不改变速率。
正确做法 :要加快速率,改用粉末状(增大表面积)、提高盐酸浓度或升温。
反应像舞会上的人找舞伴跳舞:人越挤(浓度大、压强大),碰面越多;音乐越快(温度高),人越活跃、越容易配成对;有人牵线(催化剂),配对的门槛变低。往舞池里放一群不跳舞的观众(恒容充惰性气体),舞者之间的距离并没有变;把舞池扩大(恒压充惰性气体),舞者散开了,碰面反而少。
前置:22.2 速率的表示。
后续:22.4 碰撞理论与活化能,给出这些因素的微观解释。
后续:第 24 章化学反应的方向与调控,工业合成氨、制硫酸为什么选这个温度、压强和催化剂。
常一起考:第 20 章原电池(形成原电池加快速率);第 10、11 章钝化。
后续:第 42 章学生必做实验“化学反应速率的影响因素”,控制变量的实验设计。
宏观 :H X 2 \ce{H2} H X 2 O X 2 \ce{O2} O X 2
微观 (选择性必修 1):
有效碰撞 :能够发生化学反应的碰撞。发生有效碰撞要两个条件:分子有足够的能量,碰撞的取向合适。活化分子 :能量足够高、能够发生有效碰撞的分子。活化能 (E a E_a E a
同一温度下,分子的能量有高有低,大部分分子的能量在平均值附近,只有一小部分能量超过 E a E_a E a
符号 :三种外因的微观解释可以归成一张表:
条件
单位体积分子总数
活化分子百分数
单位体积活化分子数
有效碰撞次数
速率
增大浓度(压缩体积)
增大
不变
增大
增大
增大
升高温度
不变
增大
增大
增大
增大
加入催化剂
不变
增大
增大
增大
增大
能量图上的活化能:反应物到过渡态(能量最高点)的能量差是正反应的活化能 E a E_a E a E a ( 逆 ) E_a(\text{逆}) E a ( 逆 )
Δ H = E a ( 正 ) − E a ( 逆 ) \Delta H = E_a(\text{正}) - E_a(\text{逆}) Δ H = E a ( 正 ) − E a ( 逆 )
题目要求“从活化分子(有效碰撞)的角度解释”某条件对速率的影响 → 先说单位体积活化分子数(或活化分子百分数)怎么变,再说有效碰撞次数怎么变 → 写成三段式的答题句式(见本节例 1)。
选择题判断“活化分子数、活化分子百分数、活化能”怎样变化 → 浓度和压强只改变活化分子数,温度和催化剂改变百分数,只有催化剂改变活化能 → 对照本节说明中的表。
题目给出有无催化剂的能量变化图,或给出 E a E_a E a Δ H \Delta H Δ H Δ H = E a ( 正 ) − E a ( 逆 ) \Delta H = E_a(\text{正}) - E_a(\text{逆}) Δ H = E a ( 正 ) − E a ( 逆 )
增大浓度、增大压强,活化分子百分数不变 ,只是单位体积内的分子总数增加,活化分子数随之增加。
升高温度,活化能不变 ,是分子的能量整体升高,更多分子越过同一个门槛。
催化剂降低活化能,是因为它改变了反应历程(换了一条能量更低的路,见 22.6),不是“给分子能量”。
催化剂同样程度地降低正、逆反应的活化能,Δ H = E a ( 正 ) − E a ( 逆 ) \Delta H = E_a(\text{正}) - E_a(\text{逆}) Δ H = E a ( 正 ) − E a ( 逆 )
活化能总是正值(个别无活化能的反应,如自由基结合,高中不讨论);活化能大的反应不一定是吸热反应,Δ H \Delta H Δ H E a E_a E a
吸热反应的 E a ( 正 ) > E a ( 逆 ) E_a(\text{正}) > E_a(\text{逆}) E a ( 正 ) > E a ( 逆 ) E a ( 正 ) < E a ( 逆 ) E_a(\text{正}) < E_a(\text{逆}) E a ( 正 ) < E a ( 逆 )
分子能量为什么有一个分布 :分子不停地运动、碰撞、交换能量,任一时刻有的快有的慢。大量分子的能量分布服从一个统计规律(麦克斯韦–玻尔兹曼分布):峰在平均能量附近,向高能量一侧拖着一条长尾巴。分子动理论的背景见《高中物理知识点梳理》第 31 章;分布的推导要用大学物理化学的统计热力学,高中只要求会读图。
为什么升温对速率的影响特别大 :升温后整条曲线变平、向右移,尾巴部分(能量超过 E a E_a E a 关键一步 :活化分子在尾巴上,尾巴的面积随温度近似按指数变化,而碰撞次数只随温度缓慢增加;所以速率增大主要是活化分子百分数增大,而不是碰撞变频繁)。这就是“温度每升高 10 ∘ C 10\ ^\circ\mathrm{C} 10 ∘ C 50 50 50 110 k J / m o l 110\ \mathrm{kJ/mol} 110 kJ/mol 25 ∘ C 25\ ^\circ\mathrm{C} 25 ∘ C 35 ∘ C 35\ ^\circ\mathrm{C} 35 ∘ C E a ≈ 53 k J / m o l E_a \approx 53\ \mathrm{kJ/mol} E a ≈ 53 kJ/mol E a ≈ 106 k J / m o l E_a \approx 106\ \mathrm{kJ/mol} E a ≈ 106 kJ/mol
为什么 Δ H = E a ( 正 ) − E a ( 逆 ) \Delta H = E_a(\text{正}) - E_a(\text{逆}) Δ H = E a ( 正 ) − E a ( 逆 ) :正反应从反应物爬到过渡态,吸收 E a ( 正 ) E_a(\text{正}) E a ( 正 ) E a ( 逆 ) E_a(\text{逆}) E a ( 逆 ) 关键一步 :能量只取决于状态,走到过渡态再下来,净变化等于生成物与反应物的能量差,即 Δ H \Delta H Δ H
能量变化图和 Δ H \Delta H Δ H
例 1 (场景:用碰撞理论解释)用有效碰撞理论解释:为什么升高温度能加快反应速率,而且通常比增大反应物浓度的效果更显著?
解 :
判断依据 :浓度改变的是单位体积内活化分子的数目,温度改变的是活化分子百分数(本节说明中的表)。
答题句式:升高温度,分子的能量增加,一部分原来能量较低的分子变成活化分子,活化分子百分数增大 ,单位体积内活化分子数增多,单位时间内有效碰撞次数增多,反应速率加快。增大浓度只是使单位体积内分子总数增加,活化分子百分数不变;而升温时活化分子百分数随温度增加得很快,所以升温的效果通常更显著。
容易卡在:只写“分子运动加快,碰撞次数增多”。碰撞次数增加只是次要原因,必须答出“活化分子百分数增大”。
例 2 (场景:判断活化分子与活化能的变化)下列说法正确的是( )。
A. 增大反应物浓度,活化分子百分数增大,反应速率加快
B. 升高温度,反应的活化能降低,反应速率加快
C. 加入催化剂,降低了反应的活化能,活化分子百分数增大
D. 增大压强,一定能增大活化分子百分数
解 :C。
判断依据 :浓度和压强只改变单位体积活化分子数;温度改变百分数但不改变活化能;只有催化剂改变活化能。
A 浓度增大,百分数不变;B 升温不改变活化能,是分子能量升高;D 压强改变的是浓度,百分数不变,而且对无气体的反应没有影响;C 正确,对照上方能量分布图,活化能左移后更多分子越过门槛。
例 3 (场景:能量图中 E a E_a E a Δ H \Delta H Δ H E a = 120 k J / m o l E_a = 120\ \mathrm{kJ/mol} E a = 120 kJ/mol Δ H = − 80 k J / m o l \Delta H = -80\ \mathrm{kJ/mol} Δ H = − 80 kJ/mol 70 k J / m o l 70\ \mathrm{kJ/mol} 70 kJ/mol Δ H \Delta H Δ H
解 :
找关系 :读图:反应物到最高点是 E a ( 正 ) E_a(\text{正}) E a ( 正 ) E a ( 逆 ) E_a(\text{逆}) E a ( 逆 ) Δ H \Delta H Δ H Δ H = E a ( 正 ) − E a ( 逆 ) \Delta H = E_a(\text{正}) - E_a(\text{逆}) Δ H = E a ( 正 ) − E a ( 逆 )
列式 :(1)E a ( 逆 ) = E a ( 正 ) − Δ H = 120 − ( − 80 ) E_a(\text{逆}) = E_a(\text{正}) - \Delta H = 120 - (-80) E a ( 逆 ) = E a ( 正 ) − Δ H = 120 − ( − 80 ) Δ H \Delta H Δ H E a ′ ( 逆 ) = 70 − ( − 80 ) E_a'(\text{逆}) = 70 - (-80) E a ′ ( 逆 ) = 70 − ( − 80 )
计算 :(1)200 k J / m o l 200\ \mathrm{kJ/mol} 200 kJ/mol E a ′ ( 逆 ) = 150 k J / m o l E_a'(\text{逆}) = 150\ \mathrm{kJ/mol} E a ′ ( 逆 ) = 150 kJ/mol Δ H \Delta H Δ H − 80 k J / m o l -80\ \mathrm{kJ/mol} − 80 kJ/mol
检验 :放热反应 E a ( 逆 ) > E a ( 正 ) E_a(\text{逆}) > E_a(\text{正}) E a ( 逆 ) > E a ( 正 ) 200 > 120 200 > 120 200 > 120 50 k J / m o l 50\ \mathrm{kJ/mol} 50 kJ/mol
容易卡在:(1)写成 120 − 80 = 40 120 - 80 = 40 120 − 80 = 40 Δ H \Delta H Δ H
三个“不变”:增大浓度、压强时活化分子百分数不变;升温时活化能不变;加催化剂时 Δ H \Delta H Δ H Δ H = E a ( 正 ) − E a ( 逆 ) \Delta H = E_a(\text{正}) - E_a(\text{逆}) Δ H = E a ( 正 ) − E a ( 逆 )
吸热反应 E a ( 正 ) > ∣ Δ H ∣ E_a(\text{正}) > |\Delta H| E a ( 正 ) > ∣Δ H ∣
活化能越大的反应,速率对温度越敏感(升温时速率增大的倍数越大)。由阿伦尼乌斯公式得出,见 22.5;第 23 章用它解释“升温时吸热方向的速率增大得更多”。
错在哪 :说“增大浓度,活化分子百分数增大”。
为什么错 :理解性错误。浓度增大,活化分子和普通分子按同样比例增加,百分数不变。
正确做法 :浓度、压强 → 单位体积活化分子数增大;温度、催化剂 → 活化分子百分数增大。错在哪 :说“催化剂降低了反应的 Δ H \Delta H Δ H 为什么错 :理解性错误。催化剂降低的是活化能,反应物和生成物的能量不变,Δ H \Delta H Δ H 正确做法 :画能量图看:催化剂只把“山顶”压低,两头的平地高度不动。错在哪 :认为“活化能大的反应一定是吸热反应”。
为什么错 :理解性错误。E a E_a E a Δ H \Delta H Δ H H X 2 \ce{H2} H X 2 O X 2 \ce{O2} O X 2 正确做法 :判断吸放热看 Δ H \Delta H Δ H E a E_a E a
活化能是一道门槛(或者一座山):分子要翻过山才能到对面变成生成物。升温是让更多的人有力气翻山;催化剂是在山腰挖一条隧道,路变低了;增大浓度是让山脚下的人更多,翻山的人数跟着增多,但“有力气的人所占的比例”没变。
前置:第 19 章化学反应与能量变化,能量图、Δ H \Delta H Δ H
后续:22.5 阿伦尼乌斯公式,活化能和速率常数的定量关系。
后续:22.6 反应机理,催化剂怎样通过改变历程降低活化能。
后续:第 23 章化学平衡,升温时吸热方向速率增大得多。
关联:《高中物理知识点梳理》第 31 章分子动理论,分子速率分布。
课标(2020 年修订)没有列出速率方程和速率常数,各版本教材处理不同;高考以信息题出现,题目会给出速率方程或数据。本节按信息题处理:会代入、比较、由数据求级数即可。
宏观 :22.3 说“浓度越大速率越大”,是定性的。实验发现,在一定温度下,速率和反应物浓度之间有确定的数量关系:有的反应浓度加倍速率加倍,有的浓度加倍速率变成 4 倍。
微观 :反应物浓度越大,单位体积内参加碰撞的反应物分子越多。一步完成的反应(基元反应,见 22.6),速率与各反应物浓度的幂次之积成正比,幂次就是方程式中的系数;多步完成的反应,幂次要由实验测定。
符号 :对反应 a A + b B = a\mathrm{A} + b\mathrm{B} = a A + b B = 速率方程 写成
v = k ⋅ c m ( A ) ⋅ c n ( B ) v = k \cdot c^m(\mathrm{A}) \cdot c^n(\mathrm{B}) v = k ⋅ c m ( A ) ⋅ c n ( B )
k k k 速率常数 :数值上等于各反应物浓度都是 1 m o l / L 1\ \mathrm{mol/L} 1 mol/L k k k 与浓度无关 。m m m n n n 反应级数 ,m + n m + n m + n 不一定等于系数 a a a b b b k k k v v v s − 1 \mathrm{s^{-1}} s − 1 L / ( m o l ⋅ s ) \mathrm{L/(mol \cdot s)} L/ ( mol ⋅ s ) L 2 / ( m o l 2 ⋅ s ) \mathrm{L^2/(mol^2 \cdot s)} L 2 / ( mo l 2 ⋅ s )
例:2 N O + O X 2 = 2 N O X 2 \ce{2NO + O2 = 2NO2} 2 NO + O X 2 = 2 NO X 2 v = k c 2 ( N O ) c ( O X 2 ) v = kc^2(\ce{NO})c(\ce{O2}) v = k c 2 ( NO ) c ( O X 2 ) 2 N O + 2 H X 2 = 高温 N X 2 + 2 H X 2 O \ce{2NO + 2H2} \xlongequal{\text{高温}} \ce{N2 + 2H2O} 2 NO + 2 H X 2 高温 N X 2 + 2 H X 2 O v = k c 2 ( N O ) c ( H X 2 ) v = kc^2(\ce{NO})c(\ce{H2}) v = k c 2 ( NO ) c ( H X 2 ) H X 2 \ce{H2} H X 2
可逆反应的正、逆速率方程 :对基元反应 2 N O X 2 ( g ) ⇌ N X 2 O X 4 ( g ) \ce{2NO2(g) <=> N2O4(g)} 2 NO X 2 ( g ) N X 2 O X 4 ( g ) v 正 = k 正 c 2 ( N O X 2 ) v_{\text{正}} = k_{\text{正}}c^2(\ce{NO2}) v 正 = k 正 c 2 ( NO X 2 ) v 逆 = k 逆 c ( N X 2 O X 4 ) v_{\text{逆}} = k_{\text{逆}}c(\ce{N2O4}) v 逆 = k 逆 c ( N X 2 O X 4 ) v 正 = v 逆 v_{\text{正}} = v_{\text{逆}} v 正 = v 逆
K = c ( N X 2 O X 4 ) c 2 ( N O X 2 ) = k 正 k 逆 K = \frac{c(\ce{N2O4})}{c^2(\ce{NO2})} = \frac{k_{\text{正}}}{k_{\text{逆}}} K = c 2 ( NO X 2 ) c ( N X 2 O X 4 ) = k 逆 k 正 温度对 k k k (阿伦尼乌斯公式,信息题常以对数形式给出):
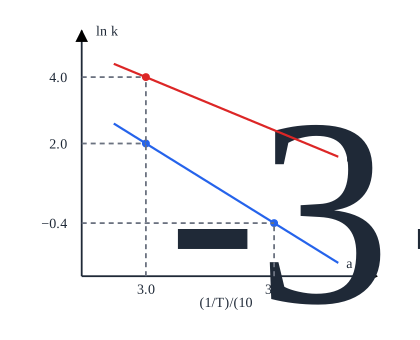
k = A e − E a R T , ln k = − E a R ⋅ 1 T + ln A k = A\mathrm{e}^{-\frac{E_a}{RT}}, \qquad \ln k = -\frac{E_a}{R} \cdot \frac{1}{T} + \ln A k = A e − R T E a , ln k = − R E a ⋅ T 1 + ln A R = 8.314 J / ( m o l ⋅ K ) R = 8.314\ \mathrm{J/(mol \cdot K)} R = 8.314 J/ ( mol ⋅ K ) T T T A A A ln k \ln k ln k 1 T \dfrac{1}{T} T 1 = − E a R = -\dfrac{E_a}{R} = − R E a R ln k = − E a T + C R\ln k = -\dfrac{E_a}{T} + C R ln k = − T E a + C − E a -E_a − E a
题目给出速率方程和浓度,求速率,或问浓度(体积)改变后速率变为原来的几倍 → 直接代入,k k k
题目给出几组浓度和初始速率的数据,求速率方程(级数)和 k k k k k k
题目给出 v 正 = k 正 ⋯ v_{\text{正}} = k_{\text{正}} \cdots v 正 = k 正 ⋯ v 逆 = k 逆 ⋯ v_{\text{逆}} = k_{\text{逆}} \cdots v 逆 = k 逆 ⋯ v 正 v 逆 \dfrac{v_{\text{正}}}{v_{\text{逆}}} v 逆 v 正 k k k v 正 = v 逆 v_{\text{正}} = v_{\text{逆}} v 正 = v 逆 K = k 正 k 逆 K = \dfrac{k_{\text{正}}}{k_{\text{逆}}} K = k 逆 k 正 K K K
题目给出 ln k \ln k ln k R ln k R\ln k R ln k 1 T \dfrac{1}{T} T 1 E a R \dfrac{E_a}{R} R E a E a E_a E a
级数不能从方程式系数直接读出,除非题目说明是基元反应;题目给了速率方程就照用,不要自己按系数改。
固体和纯液体不写进速率方程(浓度视为常数,已并入 k k k
k k k k k k 升高温度,k 正 k_{\text{正}} k 正 k 逆 k_{\text{逆}} k 逆 k 逆 k_{\text{逆}} k 逆 K = k 正 k 逆 K = \dfrac{k_{\text{正}}}{k_{\text{逆}}} K = k 逆 k 正 K K K
K = k 正 k 逆 K = \dfrac{k_{\text{正}}}{k_{\text{逆}}} K = k 逆 k 正 v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆 K K K v 正 v_{\text{正}} v 正 N O X 2 \ce{NO2} NO X 2 v 逆 v_{\text{逆}} v 逆 N X 2 O X 4 \ce{N2O4} N X 2 O X 4 阿伦尼乌斯公式里 T T T T = t + 273 T = t + 273 T = t + 273 E a E_a E a J / m o l \mathrm{J/mol} J/mol R R R
为什么速率与浓度的乘积成正比 :以一步完成的 A + B → \mathrm{A} + \mathrm{B} \to A + B → c ( A ) ⋅ c ( B ) c(\mathrm{A}) \cdot c(\mathrm{B}) c ( A ) ⋅ c ( B ) k k k 关键一步 :浓度只决定“碰多少次”,温度和活化能只决定“有效的比例”,所以 v v v k k k k k k 2 A → 2\mathrm{A} \to 2 A → c 2 ( A ) c^2(\mathrm{A}) c 2 ( A )
为什么 K = k 正 k 逆 K = \dfrac{k_{\text{正}}}{k_{\text{逆}}} K = k 逆 k 正 :平衡时 k 正 c 2 ( N O X 2 ) = k 逆 c ( N X 2 O X 4 ) k_{\text{正}}c^2(\ce{NO2}) = k_{\text{逆}}c(\ce{N2O4}) k 正 c 2 ( NO X 2 ) = k 逆 c ( N X 2 O X 4 ) k k k
阿伦尼乌斯公式的含义 :e − E a R T \mathrm{e}^{-\frac{E_a}{RT}} e − R T E a E a E_a E a E a E_a E a k k k T T T ln k \ln k ln k 1 T \dfrac{1}{T} T 1 E a E_a E a E a E_a E a k k k
例 1 (场景:代入速率方程,求速率的倍数)反应 2 N O + O X 2 = 2 N O X 2 \ce{2NO + O2 = 2NO2} 2 NO + O X 2 = 2 NO X 2 v = k c 2 ( N O ) c ( O X 2 ) v = kc^2(\ce{NO})c(\ce{O2}) v = k c 2 ( NO ) c ( O X 2 ) O X 2 \ce{O2} O X 2
解 :
找关系 :k k k k k k
列式 :(1)体积减半,c ( N O ) c(\ce{NO}) c ( NO ) c ( O X 2 ) c(\ce{O2}) c ( O X 2 ) v ′ v = 2 2 × 2 \dfrac{v'}{v} = 2^2 \times 2 v v ′ = 2 2 × 2 v ′ v = 1 2 × 3 \dfrac{v'}{v} = 1^2 \times 3 v v ′ = 1 2 × 3
计算 :(1)8 倍;(2)3 倍。
检验 :总级数为 3,浓度全部加倍时速率应为 2 3 = 8 2^3 = 8 2 3 = 8
例 2 (场景:由实验数据求级数和 k k k 2 N O + 2 H X 2 = 高温 N X 2 + 2 H X 2 O \ce{2NO + 2H2} \xlongequal{\text{高温}} \ce{N2 + 2H2O} 2 NO + 2 H X 2 高温 N X 2 + 2 H X 2 O
实验
c ( N O ) / ( m o l ⋅ L − 1 ) c(\ce{NO})/(\mathrm{mol \cdot L^{-1}}) c ( NO ) / ( mol ⋅ L − 1 ) c ( H X 2 ) / ( m o l ⋅ L − 1 ) c(\ce{H2})/(\mathrm{mol \cdot L^{-1}}) c ( H X 2 ) / ( mol ⋅ L − 1 ) v / ( m o l ⋅ L − 1 ⋅ s − 1 ) v/(\mathrm{mol \cdot L^{-1} \cdot s^{-1}}) v / ( mol ⋅ L − 1 ⋅ s − 1 )
①
0.010
0.010
2.0 × 10 − 6 2.0 \times 10^{-6} 2.0 × 1 0 − 6
②
0.010
0.020
4.0 × 10 − 6 4.0 \times 10^{-6} 4.0 × 1 0 − 6
③
0.020
0.010
8.0 × 10 − 6 8.0 \times 10^{-6} 8.0 × 1 0 − 6
设 v = k c m ( N O ) c n ( H X 2 ) v = kc^m(\ce{NO})c^n(\ce{H2}) v = k c m ( NO ) c n ( H X 2 ) m m m n n n k k k c ( N O ) = 0.030 m o l / L c(\ce{NO}) = 0.030\ \mathrm{mol/L} c ( NO ) = 0.030 mol/L c ( H X 2 ) = 0.020 m o l / L c(\ce{H2}) = 0.020\ \mathrm{mol/L} c ( H X 2 ) = 0.020 mol/L
解 :
找关系 :找只有一种浓度不同的两组:①② 只有 c ( H X 2 ) c(\ce{H2}) c ( H X 2 ) c ( N O ) c(\ce{NO}) c ( NO )
列式 :①②:4.0 2.0 = 2 n \dfrac{4.0}{2.0} = 2^n 2.0 4.0 = 2 n 8.0 2.0 = 2 m \dfrac{8.0}{2.0} = 2^m 2.0 8.0 = 2 m k = v 1 c m ( N O ) c n ( H X 2 ) k = \dfrac{v_1}{c^m(\ce{NO})c^n(\ce{H2})} k = c m ( NO ) c n ( H X 2 ) v 1
计算 :n = 1 n = 1 n = 1 m = 2 m = 2 m = 2 k = 2.0 × 10 − 6 ( 0.010 ) 2 × 0.010 = 2.0 L 2 / ( m o l 2 ⋅ s ) k = \dfrac{2.0 \times 10^{-6}}{(0.010)^2 \times 0.010} = 2.0\ \mathrm{L^2/(mol^2 \cdot s)} k = ( 0.010 ) 2 × 0.010 2.0 × 1 0 − 6 = 2.0 L 2 / ( mo l 2 ⋅ s ) v = 2.0 × ( 0.030 ) 2 × 0.020 = 3.6 × 10 − 5 m o l / ( L ⋅ s ) v = 2.0 \times (0.030)^2 \times 0.020 = 3.6 \times 10^{-5}\ \mathrm{mol/(L \cdot s)} v = 2.0 × ( 0.030 ) 2 × 0.020 = 3.6 × 1 0 − 5 mol/ ( L ⋅ s )
检验 :用实验 ② 验证:2.0 × ( 0.010 ) 2 × 0.020 = 4.0 × 10 − 6 2.0 \times (0.010)^2 \times 0.020 = 4.0 \times 10^{-6} 2.0 × ( 0.010 ) 2 × 0.020 = 4.0 × 1 0 − 6 k k k m o l / ( L ⋅ s ) ( m o l / L ) 3 = L 2 / ( m o l 2 ⋅ s ) \dfrac{\mathrm{mol/(L \cdot s)}}{(\mathrm{mol/L})^3} = \mathrm{L^2/(mol^2 \cdot s)} ( mol/L ) 3 mol/ ( L ⋅ s ) = L 2 / ( mo l 2 ⋅ s )
容易卡在:按方程式系数把 n n n H X 2 \ce{H2} H X 2
例 3 (场景:k 正 k_{\text{正}} k 正 k 逆 k_{\text{逆}} k 逆 2 N O X 2 ( g ) ⇌ N X 2 O X 4 ( g ) \ce{2NO2(g) <=> N2O4(g)} 2 NO X 2 ( g ) N X 2 O X 4 ( g ) v 正 = k 正 c 2 ( N O X 2 ) v_{\text{正}} = k_{\text{正}}c^2(\ce{NO2}) v 正 = k 正 c 2 ( NO X 2 ) v 逆 = k 逆 c ( N X 2 O X 4 ) v_{\text{逆}} = k_{\text{逆}}c(\ce{N2O4}) v 逆 = k 逆 c ( N X 2 O X 4 ) k 正 = 0.60 L / ( m o l ⋅ s ) k_{\text{正}} = 0.60\ \mathrm{L/(mol \cdot s)} k 正 = 0.60 L/ ( mol ⋅ s ) k 逆 = 0.040 s − 1 k_{\text{逆}} = 0.040\ \mathrm{s^{-1}} k 逆 = 0.040 s − 1 K K K c ( N O X 2 ) = 0.20 m o l / L c(\ce{NO2}) = 0.20\ \mathrm{mol/L} c ( NO X 2 ) = 0.20 mol/L c ( N X 2 O X 4 ) = 0.50 m o l / L c(\ce{N2O4}) = 0.50\ \mathrm{mol/L} c ( N X 2 O X 4 ) = 0.50 mol/L
解 :
找关系 :平衡时 v 正 = v 逆 v_{\text{正}} = v_{\text{逆}} v 正 = v 逆 K = k 正 k 逆 K = \dfrac{k_{\text{正}}}{k_{\text{逆}}} K = k 逆 k 正 v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆
列式 :(1)K = 0.60 0.040 K = \dfrac{0.60}{0.040} K = 0.040 0.60 v 正 = 0.60 × 0.20 2 v_{\text{正}} = 0.60 \times 0.20^2 v 正 = 0.60 × 0.2 0 2 v 逆 = 0.040 × 0.50 v_{\text{逆}} = 0.040 \times 0.50 v 逆 = 0.040 × 0.50
计算 :(1)K = 15 L / m o l K = 15\ \mathrm{L/mol} K = 15 L/mol v 正 = 0.024 m o l / ( L ⋅ s ) v_{\text{正}} = 0.024\ \mathrm{mol/(L \cdot s)} v 正 = 0.024 mol/ ( L ⋅ s ) v 逆 = 0.020 m o l / ( L ⋅ s ) v_{\text{逆}} = 0.020\ \mathrm{mol/(L \cdot s)} v 逆 = 0.020 mol/ ( L ⋅ s ) v 正 > v 逆 v_{\text{正}} > v_{\text{逆}} v 正 > v 逆
检验 :K K K L / ( m o l ⋅ s ) s − 1 = L / m o l \dfrac{\mathrm{L/(mol \cdot s)}}{\mathrm{s^{-1}}} = \mathrm{L/mol} s − 1 L/ ( mol ⋅ s ) = L/mol c ( N X 2 O X 4 ) c 2 ( N O X 2 ) \dfrac{c(\ce{N2O4})}{c^2(\ce{NO2})} c 2 ( NO X 2 ) c ( N X 2 O X 4 )
另一种解法 :算浓度商 Q = 0.50 0.20 2 = 12.5 < K = 15 Q = \dfrac{0.50}{0.20^2} = 12.5 < K = 15 Q = 0.2 0 2 0.50 = 12.5 < K = 15 Q Q Q K K K v 正 v 逆 = K Q \dfrac{v_{\text{正}}}{v_{\text{逆}}} = \dfrac{K}{Q} v 逆 v 正 = Q K k k k Q Q Q K K K
例 4 (场景:ln k \ln k ln k 1 T \dfrac{1}{T} T 1 ln k \ln k ln k 1 T \dfrac{1}{T} T 1 ln k = − E a R ⋅ 1 T + C \ln k = -\dfrac{E_a}{R} \cdot \dfrac{1}{T} + C ln k = − R E a ⋅ T 1 + C R = 8.314 J / ( m o l ⋅ K ) R = 8.314\ \mathrm{J/(mol \cdot K)} R = 8.314 J/ ( mol ⋅ K )
解 :
找关系 :直线斜率 = − E a R = -\dfrac{E_a}{R} = − R E a E a = − R × E_a = -R \times E a = − R × 10 − 3 K − 1 10^{-3}\ \mathrm{K^{-1}} 1 0 − 3 K − 1
列式 :a 线斜率 = − 0.4 − 2.0 ( 3.4 − 3.0 ) × 10 − 3 K − 1 = \dfrac{-0.4 - 2.0}{(3.4 - 3.0) \times 10^{-3}\ \mathrm{K^{-1}}} = ( 3.4 − 3.0 ) × 1 0 − 3 K − 1 − 0.4 − 2.0 E a = − 8.314 × E_a = -8.314 \times E a = − 8.314 ×
计算 :斜率 = − 6.0 × 10 3 K = -6.0 \times 10^{3}\ \mathrm{K} = − 6.0 × 1 0 3 K E a = 8.314 × 6.0 × 10 3 ≈ 4.99 × 10 4 J / m o l ≈ 49.9 k J / m o l E_a = 8.314 \times 6.0 \times 10^{3} \approx 4.99 \times 10^{4}\ \mathrm{J/mol} \approx 49.9\ \mathrm{kJ/mol} E a = 8.314 × 6.0 × 1 0 3 ≈ 4.99 × 1 0 4 J/mol ≈ 49.9 kJ/mol
(2)判断依据 :b 线斜率的绝对值较小(读图:b 线从 1 T = 3.0 \dfrac{1}{T} = 3.0 T 1 = 3.0 3.4 3.4 3.4 ln k \ln k ln k k k k
检验 :几十 k J / m o l \mathrm{kJ/mol} kJ/mol J / ( m o l ⋅ K ) × K = J / m o l \mathrm{J/(mol \cdot K)} \times \mathrm{K} = \mathrm{J/mol} J/ ( mol ⋅ K ) × K = J/mol
容易卡在:忘了横坐标的 10 − 3 10^{-3} 1 0 − 3 49.9 J / m o l 49.9\ \mathrm{J/mol} 49.9 J/mol 6.0 × 10 − 3 6.0 \times 10^{-3} 6.0 × 1 0 − 3
浓度都变为 x x x x m + n x^{m+n} x m + n k k k
K = k 正 k 逆 K = \dfrac{k_{\text{正}}}{k_{\text{逆}}} K = k 逆 k 正 K K K v 正 v 逆 = K Q \dfrac{v_{\text{正}}}{v_{\text{逆}}} = \dfrac{K}{Q} v 逆 v 正 = Q K 升温时 k 正 k_{\text{正}} k 正 k 逆 k_{\text{逆}} k 逆 k 逆 k_{\text{逆}} k 逆 k 正 k 逆 \dfrac{k_{\text{正}}}{k_{\text{逆}}} k 逆 k 正 K K K E a ( 逆 ) > E a ( 正 ) E_a(\text{逆}) > E_a(\text{正}) E a ( 逆 ) > E a ( 正 )
两温度下的 k k k ln k 2 k 1 = E a R ( 1 T 1 − 1 T 2 ) \ln\dfrac{k_2}{k_1} = \dfrac{E_a}{R}\left(\dfrac{1}{T_1} - \dfrac{1}{T_2}\right) ln k 1 k 2 = R E a ( T 1 1 − T 2 1 )
错在哪 :对 2 N O + 2 H X 2 = N X 2 + 2 H X 2 O \ce{2NO + 2H2 = N2 + 2H2O} 2 NO + 2 H X 2 = N X 2 + 2 H X 2 O v = k c 2 ( N O ) c 2 ( H X 2 ) v = kc^2(\ce{NO})c^2(\ce{H2}) v = k c 2 ( NO ) c 2 ( H X 2 ) 为什么错 :理解性错误。级数由实验测定,只有基元反应才等于系数。
正确做法 :题目给速率方程就用题给的;给数据就由数据求级数。错在哪 :认为增大浓度,速率常数 k k k 为什么错 :理解性错误。k k k 正确做法 :k k k 错在哪 :阿伦尼乌斯公式里代摄氏温度,或把 E a E_a E a k J \mathrm{kJ} kJ R R R J \mathrm{J} J 为什么错 :规范性错误。
正确做法 :T T T E a E_a E a J / m o l \mathrm{J/mol} J/mol k J / m o l \mathrm{kJ/mol} kJ/mol
速率方程把速率拆成两半:k k k ln k \ln k ln k 1 T \dfrac{1}{T} T 1
前置:22.4 活化能;第 1 章物质的量浓度。
后续:22.6 基元反应,为什么只有基元反应的级数等于系数。
后续:第 23 章化学平衡常数 K K K Q Q Q K K K
关联:《高中数学知识点梳理》第 8、9 章指数与对数函数,ln k \ln k ln k 1 T \dfrac{1}{T} T 1
宏观 :方程式 2 H X 2 O X 2 = 2 H X 2 O + O X 2 ↑ \ce{2H2O2 = 2H2O + O2 ^} 2 H X 2 O X 2 = 2 H X 2 O + O X 2 ↑ K I \ce{KI} KI I X − \ce{I-} I X −
微观 (选择性必修 1):
基元反应 :一步直接完成的反应。大多数化学反应由几个基元反应组成,这一系列基元反应叫反应历程 (反应机理)。过渡态 :基元反应中旧键正在断裂、新键正在形成的那个能量最高的状态,存在时间极短,不能分离出来。能垒图上每个“山顶”是一个过渡态。中间体 :前一步生成、后一步消耗的物质,能量图上是两个山顶之间的“山谷”。它真实存在,有时能检测到。催化剂 :前一步消耗、后一步重新生成的物质,反应前后质量和化学性质不变。能垒 :一个基元反应的活化能,等于该步过渡态的能量减去该步起点(反应物或前一个中间体)的能量。决速步 :各步中速率最慢的一步,也就是能垒最大的一步。总反应的速率由它决定。
例:I X − \ce{I-} I X − H X 2 O X 2 \ce{H2O2} H X 2 O X 2
H X 2 O X 2 + I X − = H X 2 O + I O X − ( 慢 ) , H X 2 O X 2 + I O X − = H X 2 O + O X 2 ↑ + I X − ( 快 ) \ce{H2O2 + I- = H2O + IO-}\ (\text{慢}), \qquad \ce{H2O2 + IO- = H2O + O2 ^ + I-}\ (\text{快}) H X 2 O X 2 + I X − = H X 2 O + IO X − ( 慢 ) , H X 2 O X 2 + IO X − = H X 2 O + O X 2 ↑ + I X − ( 快 ) I X − \ce{I-} I X − I O X − \ce{IO-} IO X − I X − \ce{I-} I X − I O X − \ce{IO-} IO X − 2 H X 2 O X 2 = 2 H X 2 O + O X 2 ↑ \ce{2H2O2 = 2H2O + O2 ^} 2 H X 2 O X 2 = 2 H X 2 O + O X 2 ↑
符号 :总反应 = 各基元反应相加,消去两边相同的中间体和催化剂;基元反应的速率方程按系数写(22.5),总反应速率由决速步决定。
题目给出反应历程(几步方程式),问催化剂、中间体、总反应或速率方程 → 找“先消耗后再生”的(催化剂)和“先生成后消耗”的(中间体),各步相加消去它们 → 速率由慢反应决定。
题目给出能垒图(相对能量–反应历程),问决速步、某一步的能垒、反应吸热还是放热、哪个中间体最稳定 → 每个山顶减去它左边相邻的山谷(或起点)得到各步能垒,最大的是决速步 → 终点减起点得 Δ H \Delta H Δ H
题目给出催化循环图(环形箭头),问催化剂、中间体、总反应或某一步的成键断键 → 环上反复出现、转一圈回到原样的是催化剂,环上只出现在中间的是中间体 → 进入环的物质是反应物,离开环的物质是产物,相加即总反应。
决速步看能垒 (山顶减去它左边的山谷),不是看哪个山顶最高;两者有时不是同一步(见例 2)。
中间体和催化剂都不出现在总反应式中,区别在出现的顺序:催化剂先进后出,中间体先出后进。
过渡态不是中间体:过渡态是能量最高点,寿命极短,不能分离;中间体处在能量的低谷,可以存在一段时间。
催化剂参与反应、改变历程,不是“旁观者”;但它不改变反应物和生成物的能量,不改变 Δ H \Delta H Δ H
吸附、脱附这类物理过程在能垒图上通常没有山顶,只是能量台阶,不计为有能垒的基元反应。
总反应式的系数要把各步按需要乘以倍数再相加,使中间体正好消去;有的历程某一步要发生两次。
为什么最慢的一步决定总速率 :几步串联,像流水线上的几个工位,产品通过整条线的速度由最慢的工位决定(关键一步 :快的步骤即使再快,也要等慢的步骤把中间体送过来;所以想加快总反应,必须加快决速步,比如找一种能降低这一步能垒的催化剂)。
为什么能垒最大的一步最慢 :每一步的速率常数由该步的活化能决定(22.5 阿伦尼乌斯公式),能垒越大,越过它的分子比例越小,这一步越慢。能垒是从这一步的起点算的,起点越低(中间体越稳定),要爬的高度越大,所以不能只看山顶的绝对高度。
催化剂为什么能降低活化能 :催化剂和反应物先形成中间体,把一步高能垒的反应拆成几步低能垒的反应,最后再释放出来。每一步的能垒都比原来那一大步小,总速率就快了。这是从反应历程的角度解释 22.4 中“催化剂降低活化能”。
例 1 (场景:由历程判断催化剂、中间体和速率方程)已知 F e X 3 + \ce{Fe^3+} Fe X 3 + H X 2 O X 2 \ce{H2O2} H X 2 O X 2
① 2 F e X 3 + + H X 2 O X 2 = 2 F e X 2 + + O X 2 ↑ + 2 H X + \ce{2Fe^3+ + H2O2 = 2Fe^2+ + O2 ^ + 2H+} 2 Fe X 3 + + H X 2 O X 2 = 2 Fe X 2 + + O X 2 ↑ + 2 H X + 2 F e X 2 + + H X 2 O X 2 + 2 H X + = 2 F e X 3 + + 2 H X 2 O \ce{2Fe^2+ + H2O2 + 2H+ = 2Fe^3+ + 2H2O} 2 Fe X 2 + + H X 2 O X 2 + 2 H X + = 2 Fe X 3 + + 2 H X 2 O
(1)写出总反应;(2)指出催化剂和中间体;(3)提高 c ( F e X 3 + ) c(\ce{Fe^3+}) c ( Fe X 3 + )
解 :
判断依据 :先消耗后再生的是催化剂,先生成后消耗的是中间体;慢反应决定总速率。
(1)① + ②,消去 2 F e X 3 + 2\ce{Fe^3+} 2 Fe X 3 + 2 F e X 2 + 2\ce{Fe^2+} 2 Fe X 2 + 2 H X + 2\ce{H+} 2 H X + 2 H X 2 O X 2 = 2 H X 2 O + O X 2 ↑ \ce{2H2O2 = 2H2O + O2 ^} 2 H X 2 O X 2 = 2 H X 2 O + O X 2 ↑
(2)F e X 3 + \ce{Fe^3+} Fe X 3 + F e X 2 + \ce{Fe^2+} Fe X 2 + H X + \ce{H+} H X +
(3)决速步 ① 的反应物有 F e X 3 + \ce{Fe^3+} Fe X 3 + c ( F e X 3 + ) c(\ce{Fe^3+}) c ( Fe X 3 + )
三查 :①:原子 Fe 2、H 2、O 2 两边相等,电荷 + 6 = + 4 + 2 +6 = +4 + 2 + 6 = + 4 + 2 F e X 3 + \ce{Fe^3+} Fe X 3 + H X 2 O X 2 \ce{H2O2} H X 2 O X 2 − 1 -1 − 1 + 4 + 2 = + 6 +4 + 2 = +6 + 4 + 2 = + 6 F e X 2 + \ce{Fe^2+} Fe X 2 + − 1 -1 − 1 − 2 -2 − 2 O X 2 \ce{O2} O X 2
另一种解法 :判断催化剂可以不看顺序,直接把两步相加:在总反应中消失、但在某一步作为反应物的,要么是催化剂要么是中间体;再看它在第一步是反应物(催化剂)还是生成物(中间体)。步骤多时先相加更快,步骤少时按顺序看更直观。
例 2 (场景:能垒图,陌生情境)研究人员计算了某金属催化剂表面上 C O X 2 \ce{CO2} CO X 2 H X 2 \ce{H2} H X 2 H C O O H \ce{HCOOH} HCOOH H C O O H ( g ) \ce{HCOOH(g)} HCOOH ( g )
解 :
判断依据 :数山顶定步数;每一步的能垒 = 山顶 − 左边相邻的山谷;最大能垒是决速步;终点 − 起点 = 总的能量变化。
(1)有 TS1、TS2 两个过渡态,所以有两个有能垒的基元反应(吸附和脱附没有山顶,是能量台阶)。这一步用的是题给图像,“过渡态对应基元反应”是课本知识。
(2)第一步能垒 = 0.50 − ( − 0.40 ) = 0.90 e V = 0.50 - (-0.40) = 0.90\ \mathrm{eV} = 0.50 − ( − 0.40 ) = 0.90 eV = 0.40 − ( − 0.60 ) = 1.00 e V = 0.40 - (-0.60) = 1.00\ \mathrm{eV} = 0.40 − ( − 0.60 ) = 1.00 eV H C O O ∗ + H ∗ = H C O O H ∗ \ce{HCOO}^* + \ce{H}^* = \ce{HCOOH}^* HCOO ∗ + H ∗ = HCOOH ∗ H C O O ∗ + H ∗ \ce{HCOO}^* + \ce{H}^* HCOO ∗ + H ∗ − 0.60 e V -0.60\ \mathrm{eV} − 0.60 eV
(3)终点 0.15 e V 0.15\ \mathrm{eV} 0.15 eV 0.00 e V 0.00\ \mathrm{eV} 0.00 eV H C O O H ( g ) \ce{HCOOH(g)} HCOOH ( g ) 0.15 e V 0.15\ \mathrm{eV} 0.15 eV 0.15 × 96.5 ≈ 14 k J / m o l 0.15 \times 96.5 \approx 14\ \mathrm{kJ/mol} 0.15 × 96.5 ≈ 14 kJ/mol 1 e V 1\ \mathrm{eV} 1 eV 96.5 k J / m o l 96.5\ \mathrm{kJ/mol} 96.5 kJ/mol
(4)能量最低的是 H C O O ∗ + H ∗ \ce{HCOO}^* + \ce{H}^* HCOO ∗ + H ∗ − 0.60 e V -0.60\ \mathrm{eV} − 0.60 eV
另一种解法 :(2)也可以先找全图最低的山谷,再看它右边的山顶:从最低谷到它后面最高山顶的高度差往往就是最大能垒。这个看法在图复杂时省时间,但要确认这个山顶确实在该山谷之后;逐步相减最稳妥。
例 3 (场景:催化循环图,陌生情境)工业上用甲醇羰基化法制乙酸:C H X 3 O H + C O → 铑配合物、HI C H X 3 C O O H \ce{CH3OH + CO ->[\text{铑配合物、HI}] CH3COOH} CH X 3 OH + CO 铑配合物、 HI CH X 3 COOH H I \ce{HI} HI
解 :
判断依据 :转一圈回到原样的是催化剂;只在循环中间出现的是中间体;进入循环的是反应物,离开的是产物。
(1)[ R h ( C O ) X 2 I X 2 ] X − \ce{[Rh(CO)2I2]-} [ Rh ( CO ) X 2 I X 2 ] X − [ C H X 3 R h ( C O ) X 2 I X 3 ] X − \ce{[CH3Rh(CO)2I3]-} [ CH X 3 Rh ( CO ) X 2 I X 3 ] X − [ C H X 3 C O R h ( C O ) I X 3 ] X − \ce{[CH3CORh(CO)I3]-} [ CH X 3 CORh ( CO ) I X 3 ] X − [ C H X 3 C O R h ( C O ) X 2 I X 3 ] X − \ce{[CH3CORh(CO)2I3]-} [ CH X 3 CORh ( CO ) X 2 I X 3 ] X − C H X 3 I \ce{CH3I} CH X 3 I C H X 3 C O I \ce{CH3COI} CH X 3 COI
(2)第 ② 步:C O \ce{CO} CO C H X 3 \ce{CH3} CH X 3 C H X 3 \ce{CH3} CH X 3 C O \ce{CO} CO C H X 3 C O \ce{CH3CO} CH X 3 CO
(3)H I \ce{HI} HI C H X 3 O H + H I → C H X 3 I + H X 2 O \ce{CH3OH + HI -> CH3I + H2O} CH X 3 OH + HI CH X 3 I + H X 2 O C H X 3 C O I + H X 2 O → C H X 3 C O O H + H I \ce{CH3COI + H2O -> CH3COOH + HI} CH X 3 COI + H X 2 O CH X 3 COOH + HI C H X 3 O H \ce{CH3OH} CH X 3 OH C H X 3 I \ce{CH3I} CH X 3 I
(4)总反应 C H X 3 O H + C O → C H X 3 C O O H \ce{CH3OH + CO -> CH3COOH} CH X 3 OH + CO CH X 3 COOH 100 % 100\% 100%
三查 :⑤ 两边 C 1、H 5、O 1、I 1;⑥ 两边 C 2、H 5、O 2、I 1;总反应两边 C 2、H 4、O 2,原子守恒;有机反应用箭头。
容易卡在:(1)把 C H X 3 I \ce{CH3I} CH X 3 I C H X 3 O H \ce{CH3OH} CH X 3 OH C O \ce{CO} CO
判断口诀:催化剂“先进后出”,中间体“先出后进”;两者都不在总反应中。
能垒 = 过渡态能量 − 该步起点能量;决速步 = 能垒最大的一步;总反应 Δ H \Delta H Δ H
加快总反应要降低决速步的能垒;催化剂选择性的本质是它只降低某一条历程的能垒。
决速步之前的快反应可以近似看作已达平衡;决速步的反应物浓度出现在速率方程中。由“慢步骤决定速率”推出;具体推导属于信息题,题目会给提示。
错在哪 :把能垒图中能量最高的山顶所在的一步当作决速步。
为什么错 :理解性错误。速率由能垒(山顶相对于该步起点的高度)决定,不是由山顶的绝对高度决定。
正确做法 :每一步都用“山顶 − 左边山谷”算出能垒,再比大小。错在哪 :把过渡态说成中间体。
为什么错 :理解性错误。过渡态是能量最高点,不能分离;中间体在能量低谷,可以短暂存在。
正确做法 :山顶是过渡态,山谷是中间体。错在哪 :把催化循环中的 C H X 3 I \ce{CH3I} CH X 3 I I O X − \ce{IO-} IO X − 为什么错 :理解性错误。它们是先生成后消耗的中间体。
正确做法 :看在历程中第一次出现时是反应物(催化剂)还是生成物(中间体)。
能垒图是一段山路:每个山顶是一个过渡态,每个山谷是一个中间体。决定走多慢的是最难爬的那一段坡,坡的难度要从坡底量起,不是看山顶的海拔。催化循环像一辆环线公交车:车(催化剂)跑一圈回到起点,乘客(反应物)在某一站上车、在另一站变成产物下车,车上中途换乘的人(中间体)不会出现在起点和终点的名单里。
前置:22.4 活化能;第 19 章能量图、盖斯定律。
前置:22.5 基元反应的速率方程按系数写。
后续:第 24 章化学反应的调控,工业上选择催化剂的依据。
常一起考:第 12 章绿色化学(原子利用率);第 35 章有机合成中的反应机理信息题。
宏观 :可逆反应达到平衡时,正反应速率 v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆 v v v t t t
微观 :改变条件的那一瞬间,体系里各物质的浓度来不及变化(除非直接加入或取出物质、改变体积),所以:
只改变某种物质的浓度:只有以它为反应物的那个方向的速率跳变 ,另一个方向的速率在那一瞬间连续 (不跳)。
改变温度、压强(体积)、催化剂:v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆
温度:吸热方向的速率变化得更多(活化能大,对温度敏感,22.5)。
压强:气体分子数多的那一侧对应的速率变化得更多(浓度项的幂次多)。
催化剂:两者变化同样多,跳变后仍然相等。
符号 :跳变后哪个速率大,体系就向哪个方向进行,直到两者重新相等。平衡向哪边移动、移动后各量的变化在第 23 章 23.4 讲(用 Q Q Q K K K v v v t t t
另一类速率–时间图出现在非平衡体系(如金属与酸反应):速率先增大后减小,是温度和浓度两个因素此消彼长的结果(见例 3)。
题目给出平衡体系的 v v v t t t Δ H \Delta H Δ H
题目说出改变的条件(包括充入惰性气体、加入固体),要求选出或画出 v v v t t t
非平衡体系的反应(金属与酸、放热反应)速率先增后减,问原因 → 前段:反应放热使温度升高,温度的影响为主;后段:反应物浓度减小,浓度的影响为主 → 用”……为主要因素“的句式作答。
增大反应物浓度时,v 逆 v_{\text{逆}} v 逆
减小生成物浓度(把产物移走):v 逆 v_{\text{逆}} v 逆 v 正 v_{\text{正}} v 正
恒容充入惰性气体:浓度不变,图像不变,没有跳变。恒压充入惰性气体:相当于减压,两条都向下跳。
加入固体或纯液体:浓度不变,图像不变。
反应前后气体分子数相等的反应(如 H X 2 ( g ) + I X 2 ( g ) ⇌ 2 H I ( g ) \ce{H2(g) + I2(g) <=> 2HI(g)} H X 2 ( g ) + I X 2 ( g ) 2 HI ( g )
升温时两个速率都增大,“放热反应升温 v 正 v_{\text{正}} v 正 v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆
为什么改浓度只跳一条 :v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆 v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆 v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆
为什么加压时气体分子数多的一侧变化大 :以 N X 2 + 3 H X 2 ⇌ 2 N H X 3 \ce{N2 + 3H2 <=> 2NH3} N X 2 + 3 H X 2 2 NH X 3 关键一步 :按速率方程,v 正 v_{\text{正}} v 正 v 正 > v 逆 v_{\text{正}} > v_{\text{逆}} v 正 > v 逆 Q Q Q K K K
为什么升温时吸热方向变化大 :吸热方向的活化能更大(22.4:E a ( 吸热方向 ) = E a ( 放热方向 ) + ∣ Δ H ∣ E_a(\text{吸热方向}) = E_a(\text{放热方向}) + |\Delta H| E a ( 吸热方向 ) = E a ( 放热方向 ) + ∣Δ H ∣ v 逆 v_{\text{逆}} v 逆
例 1 (场景:由 v v v t t t N X 2 ( g ) + 3 H X 2 ( g ) ⇌ 2 N H X 3 ( g ) \ce{N2(g) + 3H2(g) <=> 2NH3(g)} N X 2 ( g ) + 3 H X 2 ( g ) 2 NH X 3 ( g ) Δ H = − 92.4 k J / m o l \Delta H = -92.4\ \mathrm{kJ/mol} Δ H = − 92.4 kJ/mol t 1 t_1 t 1 t 2 t_2 t 2 t 3 t_3 t 3 t 4 t_4 t 4
解 :
判断依据 :一条连续 → 改浓度;两条都跳且相等 → 催化剂(本反应气体分子数前后不等,排除压强);两条都跳且不等 → 由 Δ H \Delta H Δ H
t 1 t_1 t 1 v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆 N X 2 \ce{N2} N X 2 H X 2 \ce{H2} H X 2
t 2 t_2 t 2 v 正 > v 逆 v_{\text{正}} > v_{\text{逆}} v 正 > v 逆 v 正 > v 逆 v_{\text{正}} > v_{\text{逆}} v 正 > v 逆 v 逆 > v 正 v_{\text{逆}} > v_{\text{正}} v 逆 > v 正 t 2 t_2 t 2
t 3 t_3 t 3
t 4 t_4 t 4 v 逆 > v 正 v_{\text{逆}} > v_{\text{正}} v 逆 > v 正
容易卡在:t 2 t_2 t 2 t 4 t_4 t 4
例 2 (场景:由条件画 v v v t t t C ( s ) + H X 2 O ( g ) ⇌ 高温 C O ( g ) + H X 2 ( g ) \ce{C(s) + H2O(g) <=>[\text{高温}] CO(g) + H2(g)} C ( s ) + H X 2 O ( g ) 高温 CO ( g ) + H X 2 ( g ) t 1 t_1 t 1 H e \ce{He} He v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆
解 :
判断依据 :恒压充入惰性气体,容器体积变大,各反应气体浓度减小,相当于减压(22.3 注意点);减压时气体分子数多的一侧速率降得多。
正反应只有 H X 2 O ( g ) \ce{H2O(g)} H X 2 O ( g ) C \ce{C} C C O \ce{CO} CO H X 2 \ce{H2} H X 2 t 1 t_1 t 1 v 逆 v_{\text{逆}} v 逆 v 正 > v 逆 v_{\text{正}} > v_{\text{逆}} v 正 > v 逆 v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆
容易卡在:数气体分子时把固体 C \ce{C} C
例 3 (场景:非平衡体系的速率先增后减)把表面擦净的镁条放入一定量稀盐酸中,M g + 2 H C l = M g C l X 2 + H X 2 ↑ \ce{Mg + 2HCl = MgCl2 + H2 ^} Mg + 2 HCl = MgCl X 2 + H X 2 ↑ H X 2 \ce{H2} H X 2 0 0 0 t 1 t_1 t 1 t 1 t_1 t 1
解 :
现象 → 原因 → 结论 :
0 0 0 t 1 t_1 t 1
t 1 t_1 t 1 c ( H X + ) c(\ce{H+}) c ( H X + )
答题句式:“反应放热使溶液温度升高,速率加快(0 0 0 t 1 t_1 t 1 c ( H X + ) c(\ce{H+}) c ( H X + )
三查 :原子 Mg 1、H 2、Cl 2 两边相等;电子:Mg 失 2,2 个 H X + \ce{H+} H X + H X 2 \ce{H2} H X 2
容易卡在:只答“浓度减小”一个因素,解释不了前一段的上升。速率先增后减的图,一定是有一个因素先占上风、另一个因素后占上风。
读 v v v t t t
跳变后 v 正 > v 逆 v_{\text{正}} > v_{\text{逆}} v 正 > v 逆 v 正 < v 逆 v_{\text{正}} < v_{\text{逆}} v 正 < v 逆 Q Q Q K K K
非平衡体系的速率先增后减:放热(温度升高)或自催化(生成物有催化作用,如 K M n O X 4 \ce{KMnO4} KMnO X 4 M n X 2 + \ce{Mn^2+} Mn X 2 +
错在哪 :增大反应物浓度时,把 v 逆 v_{\text{逆}} v 逆 为什么错 :理解性错误。改变的一瞬间生成物浓度没变,v 逆 v_{\text{逆}} v 逆 正确做法 :只有直接改变的那种物质对应的方向跳变,另一条连续。错在哪 :放热反应升温,把 v 正 v_{\text{正}} v 正 为什么错 :理解性错误。升温使两个速率都增大,只是 v 逆 v_{\text{逆}} v 逆 正确做法 :升温两条都上跳,吸热方向的那条在上面。错在哪 :恒容充入 H e \ce{He} He 为什么错 :理解性错误,见 22.3 注意点:恒容充惰性气体,浓度不变,速率不变。
正确做法 :恒容充惰性气体图像不变;恒压充惰性气体按减压画。
v v v t t t
前置:22.3 影响速率的因素;22.5 正、逆速率方程。
后续:第 23 章化学平衡,平衡的建立和移动、勒夏特列原理、平衡图像(转化率–温度、含量–时间图);23.4 例 4 在同类 v v v t t t N H X 3 \ce{NH3} NH X 3
常一起考:第 24 章工业合成氨条件的选择。
22.2 是怎样描述快慢(速率的定义和计算);22.3 是什么条件能改变快慢;22.4 从微观解释为什么能改变(活化分子和有效碰撞);22.5 把速率和浓度、温度的关系写成定量的式子;22.6 从反应历程解释为什么有快有慢、催化剂怎样起作用;22.7 把这些放到可逆反应里,用图像描述条件改变后两个方向的速率。下图按题目给出的信息选用哪个知识点。
在 5 L 5\ \mathrm{L} 5 L N X 2 + 3 H X 2 ⇌ 催化剂 高温、高压 2 N H X 3 \ce{N2 + 3H2 <=>[\text{高温、高压}][\text{催化剂}] 2NH3} N X 2 + 3 H X 2 高温、高压 催化剂 2 NH X 3 10 s 10\ \mathrm{s} 10 s N H X 3 \ce{NH3} NH X 3 2 m o l 2\ \mathrm{mol} 2 mol v ( N H X 3 ) v(\ce{NH3}) v ( NH X 3 ) v ( H X 2 ) v(\ce{H2}) v ( H X 2 )
反应 2 A ( g ) + B ( g ) ⇌ 3 C ( g ) 2\mathrm{A(g)} + \mathrm{B(g)} \rightleftharpoons 3\mathrm{C(g)} 2 A ( g ) + B ( g ) ⇌ 3 C ( g ) v ( A ) = 0.6 m o l / ( L ⋅ s ) v(\mathrm{A}) = 0.6\ \mathrm{mol/(L \cdot s)} v ( A ) = 0.6 mol/ ( L ⋅ s ) v ( B ) = 0.4 m o l / ( L ⋅ s ) v(\mathrm{B}) = 0.4\ \mathrm{mol/(L \cdot s)} v ( B ) = 0.4 mol/ ( L ⋅ s )
判断:恒容容器中进行 2 S O X 2 + O X 2 ⇌ Δ 催化剂 2 S O X 3 \ce{2SO2 + O2 <=>[\text{催化剂}][\Delta] 2SO3} 2 SO X 2 + O X 2 催化剂 Δ 2 SO X 3 A r \ce{Ar} Ar
大理石与盐酸反应,下列措施中不能加快速率的是:A. 大理石粉碎;B. 适当升温;C. 增加大理石的用量;D. 改用更浓的盐酸。
加入催化剂后,下列各量中改变的是:活化能、活化分子百分数、反应热 Δ H \Delta H Δ H K K K
某反应 E a ( 正 ) = 150 k J / m o l E_a(\text{正}) = 150\ \mathrm{kJ/mol} E a ( 正 ) = 150 kJ/mol E a ( 逆 ) = 90 k J / m o l E_a(\text{逆}) = 90\ \mathrm{kJ/mol} E a ( 逆 ) = 90 kJ/mol Δ H \Delta H Δ H
反应 A + 2 B = C \mathrm{A} + 2\mathrm{B} = \mathrm{C} A + 2 B = C v = k c ( A ) c 2 ( B ) v = kc(\mathrm{A})c^2(\mathrm{B}) v = k c ( A ) c 2 ( B ) B \mathrm{B} B
基元反应 A ( g ) ⇌ 2 B ( g ) \mathrm{A(g)} \rightleftharpoons 2\mathrm{B(g)} A ( g ) ⇌ 2 B ( g ) k 正 = 0.8 s − 1 k_{\text{正}} = 0.8\ \mathrm{s^{-1}} k 正 = 0.8 s − 1 k 逆 = 0.2 L / ( m o l ⋅ s ) k_{\text{逆}} = 0.2\ \mathrm{L/(mol \cdot s)} k 逆 = 0.2 L/ ( mol ⋅ s ) K K K
某历程的相对能量依次为:反应物 0 0 0 + 80 +80 + 80 − 30 -30 − 30 + 60 +60 + 60 − 50 -50 − 50 k J / m o l \mathrm{kJ/mol} kJ/mol
历程 O X 3 + C l = O X 2 + C l O \ce{O3 + Cl = O2 + ClO} O X 3 + Cl = O X 2 + ClO C l O + O = C l + O X 2 \ce{ClO + O = Cl + O2} ClO + O = Cl + O X 2 C l \ce{Cl} Cl
放热的可逆反应达到平衡后升高温度,v 正 v_{\text{正}} v 正 v 逆 v_{\text{逆}} v 逆
平衡体系的 v v v t t t t 1 t_1 t 1 v 逆 v_{\text{逆}} v 逆 v 正 v_{\text{正}} v 正
答案 :1. v ( N H X 3 ) = 0.04 m o l / ( L ⋅ s ) v(\ce{NH3}) = 0.04\ \mathrm{mol/(L \cdot s)} v ( NH X 3 ) = 0.04 mol/ ( L ⋅ s ) v ( H X 2 ) = 0.06 m o l / ( L ⋅ s ) v(\ce{H2}) = 0.06\ \mathrm{mol/(L \cdot s)} v ( H X 2 ) = 0.06 mol/ ( L ⋅ s ) v ( B ) v(\mathrm{B}) v ( B ) 0.6 ÷ 2 = 0.3 < 0.4 ÷ 1 = 0.4 0.6 \div 2 = 0.3 < 0.4 \div 1 = 0.4 0.6 ÷ 2 = 0.3 < 0.4 ÷ 1 = 0.4 Δ H \Delta H Δ H K K K Δ H = + 60 k J / m o l \Delta H = +60\ \mathrm{kJ/mol} Δ H = + 60 kJ/mol 1 4 \dfrac{1}{4} 4 1 K = 4 m o l / L K = 4\ \mathrm{mol/L} K = 4 mol/L 90 k J / m o l 90\ \mathrm{kJ/mol} 90 kJ/mol 80 k J / m o l 80\ \mathrm{kJ/mol} 80 kJ/mol C l O \ce{ClO} ClO O X 3 + O = 2 O X 2 \ce{O3 + O = 2O2} O X 3 + O = 2 O X 2 v 逆 v_{\text{逆}} v 逆 v 逆 > v 正 v_{\text{逆}} > v_{\text{正}} v 逆 > v 正